ARAMIS試験(最終解析)
ARAMIS最終解析結果についてご確認いただけます。
試験方法
国際共同第Ⅲ相試験: ARAMIS(海外データ、日本人データを含む)1〜5)
試験デザイン
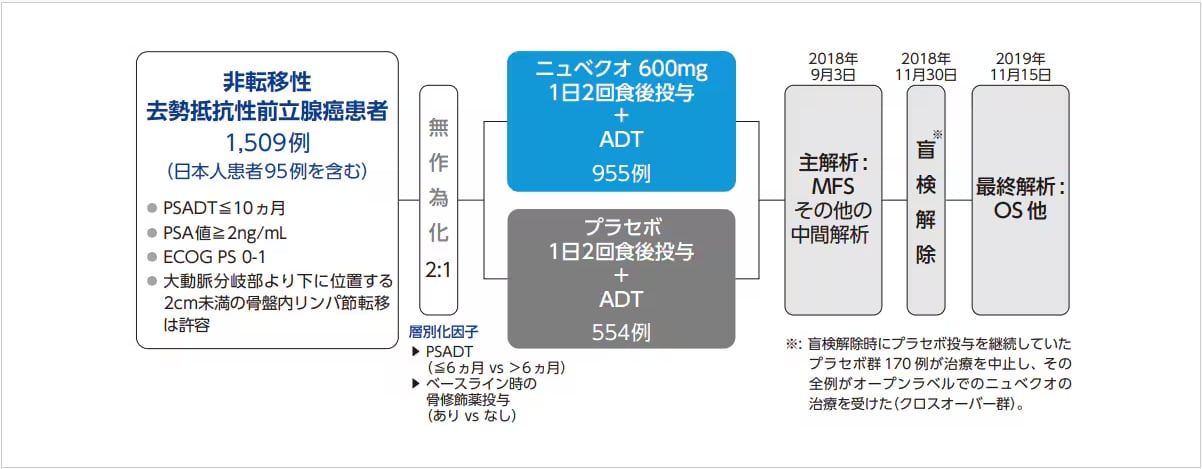
無作為化・二重盲検・プラセボ対照・第Ⅲ相試験
目的
ハイリスクの非転移性去勢抵抗性前立腺癌患者を対象として、MFSについてニュべクオのプラセボに対する優越性を検討する。
対象
化学療法歴のないPSA倍加時間(PSADT)が10ヵ月以下の遠隔転移を有しない*1去勢抵抗性前立腺癌患者
投与方法
ニュベクオ群又はプラセボ群に2:1の割合で無作為化し、アンドロゲン遮断療法(ADT)継続下で盲検にて投与した。
ニュベクオ群: ニュベクオ600mgを1日2回食後に経口投与+ADT
プラセボ群: プラセボを1日2回食後に経口投与+ADT
遠隔転移が確認されるまで、又は忍容できない有害事象が認められるまで投与を継続した。
評価項目
[主要評価項目]無転移生存期間(MFS)*2
[副次評価項目]全生存期間(OS)、疼痛増悪までの期間、化学療法の初回開始までの期間、症候性骨関連事象(SSE)発現までの期間
[その他の評価項目]無増悪生存期間(PFS)、PSA増悪までの期間、PSA奏効率、前立腺癌関連の侵襲的治療開始までの期間、抗腫瘍薬による後治療開始までの期間、QOL など
[安全性の評価項目]有害事象、バイタルサイン、心電図、理学的検査、臨床検査
解析計画
MFSの解析は約385件のイベントが観察された時点で実施し、正式な中間解析は計画していなかった。
主要評価項目・副次評価項目の群間比較は、層別化因子を用いた層別log-rank test(有意水準:両側0.05)により解析した。また、Kaplan-Meier法を用いて中央値(95%CIを含む)を推定し、ハザード比(95%CIを含む)を層別Cox比例ハザードモデルにより算出した。
MFSとOSについては、患者背景別のサブグループ解析を行うことが事前規定されていた。
副次評価項目は、MFS解析時に中間解析を行い、それ以降に最終解析を行うことが事前に規定された。中間解析の実施に伴う第一種の過誤確率の制御には、rho-family spending function(rho=10)を用いた。有意水準は試験全体(中間解析及び最終解析)で両側0.05と設定し、最終解析は両側0.0498と設定した。最終解析は、約240件の死亡が観察された時点で実施することが事前に計画されていた。
副次評価項目は、逐次的ゲートキーピング法を用いて解析した(順序:OS→疼痛増悪までの期間→化学療法の初回開始までの期間→SSE発現までの期間)。
試験薬投与開始から試験薬投与終了後30日までに発現した有害事象を試験薬投与下で発現した有害事象(TEAE)とした。
*1:試験薬投与開始前42日以内に撮像した画像(骨シンチグラフィー、CT/MRI)で検知可能な転移が存在する患者、又は転移の既往のある患者は除外された(ただし、大動脈分岐部下の短径2cm未満の骨盤内リンパ節転移は許容)。
*2:無作為化時点から、転移が確認された日又は死亡日(死因は問わず)のいずれか早い時点までの期間と定義した。
MFS: Metastasis-Free Survival PSADT: PSA Doubling Time SSE: Symptomatic Skeletal Event
1)バイエル薬品社内資料 [非転移性去勢抵抗性前立腺癌患者を対象とした国際共同第Ⅲ相臨床試験(試験17712)] 承認時評価資料
2)バイエル薬品社内資料 [試験17712: 有効性評価項目] 承認時評価資料
3)バイエル薬品社内資料 [非転移性去勢抵抗性前立腺癌患者を対象とした国際共同第Ⅲ相臨床試験(試験17712)(最終解析)] 承認時評価資料
4)Fizazi K, et al.: N Engl J Med., 380; 1235-1246(2019) 本研究はバイエル、共同開発したOrion Corporation Orion Pharma(Orion社)の資金により実施された。著者には、バイエル、Orion社から講演料・コンサルタント料等を受領した者、およびバイエルの社員2名、Orion社の社員2名が含まれる。
5)Fizazi K, et al.: N Engl J Med., 383; 1040-1049(2020) 本研究はバイエル、共同開発したOrion Corporation Orion Pharma(Orion社)の資金により実施された。著者には、バイエル、Orion社から講演料・コンサルタント料等を受領した者、およびバイエルの社員3名、Orion社の社員2名が含まれる。
患者背景
解析対象となった1,509例の患者背景は、以下のとおりです。
なお、アジア太平洋地域の186例のうち、日本人は95例でした。
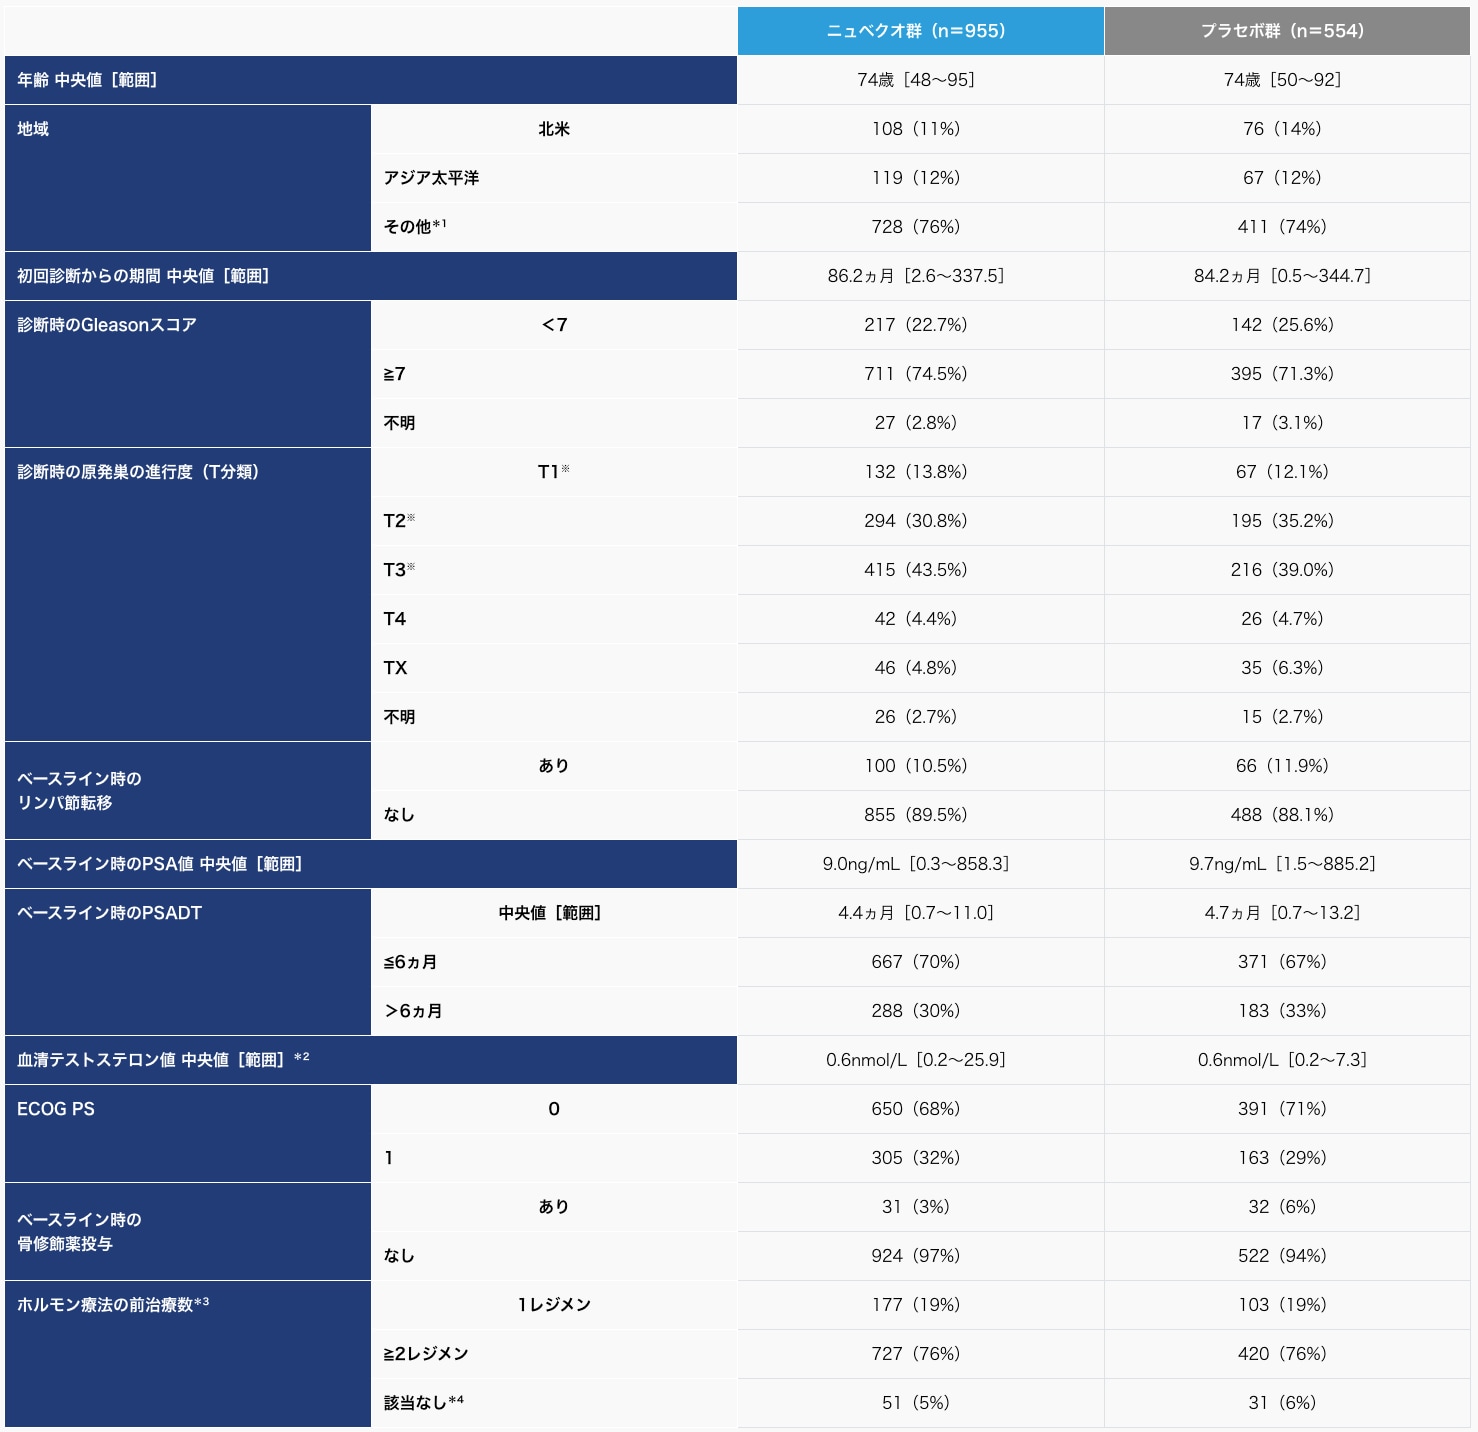
*1:主に欧州諸国が含まれる(欧州諸国以外の国の患者は15%)
*2:スクリーニング時又はDay1に測定したテストステロン値を使用。すべての患者でテストステロン1.7nmol/L未満で選択基準を満たした
*3:使用頻度が高いホルモン療法(全患者の10%以上が使用)は、リュープロレリン(52%)、ゴセレリン(32%)、triptorelin(29%・国内未承認)、ビカルタミド(66%)、フルタミド(13%)、cyproterone(11%・国内未承認)であった
*4:両側精巣摘除術を受けた患者が含まれる
※:T1、T2、T3の内訳は下記の通りであった。
[ニュベクオ群のT1]T1:19例(2.0%)、T1a:5例(0.5%)、T1b:9例(0.9%)、T1c:99例(10.4%)
[ニュベクオ群のT2]T2:110例(11.5%)、T2a:32例(3.4%)、T2b:55例(5.8%)、T2c:97例(10.2%)
[プラセボ群のT2]T2:58例(10.5%)、T2a:27例(4.9%)、T2b:38例(6.9%)、T2c:72例(13.0%)
[ニュベクオ群のT3]T3:172例(18.0%)、T3a:113例(11.8%)、T3b:130例(13.6%)
[プラセボ群のT3]T3:87例(15.7%)、T3a:49例(8.8%)、T3b:80例(14.4%)
無転移生存期間(MFS)*【主要評価項目: 主解析時】
ニュベクオ群のプラセボ群に対するハザード比は0.413〔95%CI: 0.341 ~ 0.500〕、p < 0.000001であり、MFSについて、優越性が検証されました。MFSの中央値は、ニュベクオ群で40.37ヵ月、プラセボ群で18.43ヵ月でした。
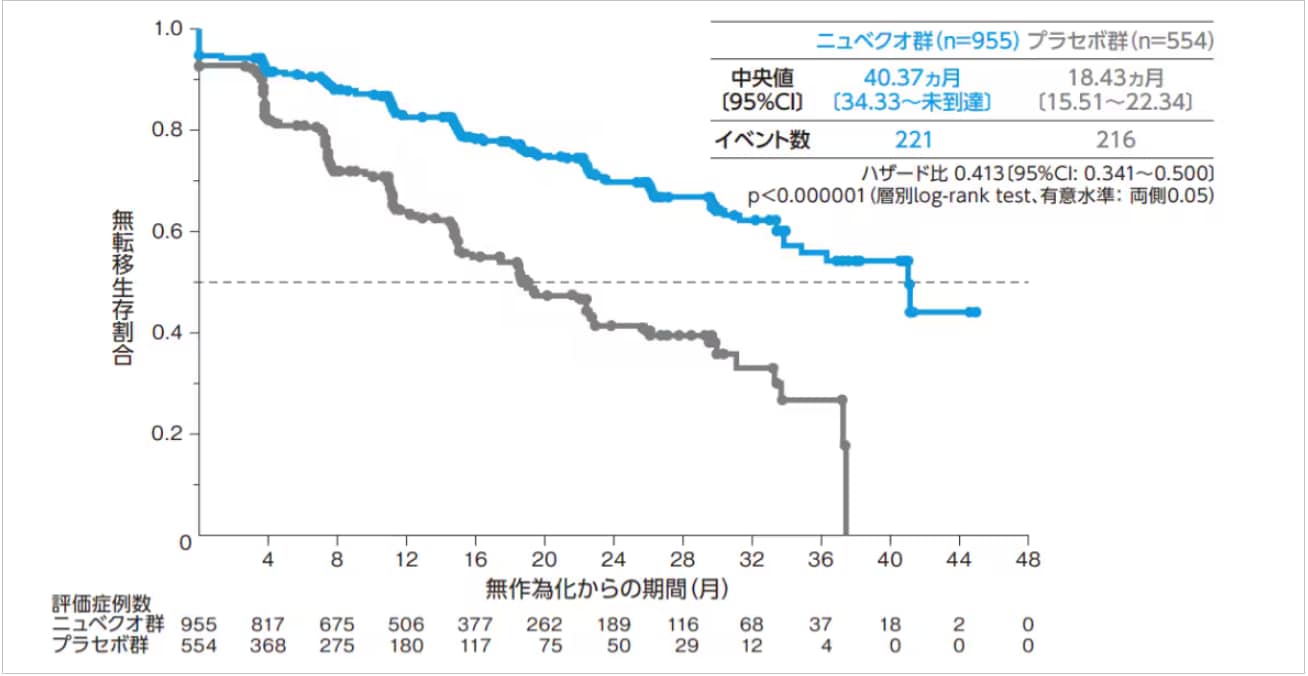
層別化因子:PSADT(≦6ヵ月 vs >6ヵ月)、ベースライン時の骨修飾薬投与(あり vs なし)
MFS:無作為割付け時点から、転移が確認された日又はあらゆる原因による死亡のいずれか早い方が認められるまでの期間と定義した。転移確認前で、腫瘍評価が2回以上連続で行われなかった後の死亡は打ち切りとした。
*:中央判定による画像再評価においてベースライン時の遠隔転移が判明した89例(ニュベクオ群50例、プラセボ群39例)については、無作為割付け時点でのイベントとした。
追跡期間中央値:17.9ヵ月(主解析時のデータカットオフ:2018年9月3日)
MFSのサブグループ解析(主解析時)
ベースライン時のPSA倍加時間(PSADT)、PSA値、Gleasonスコアを含む、事前に規定された全てのサブグループにおいて、点推定値が1を下回りました。
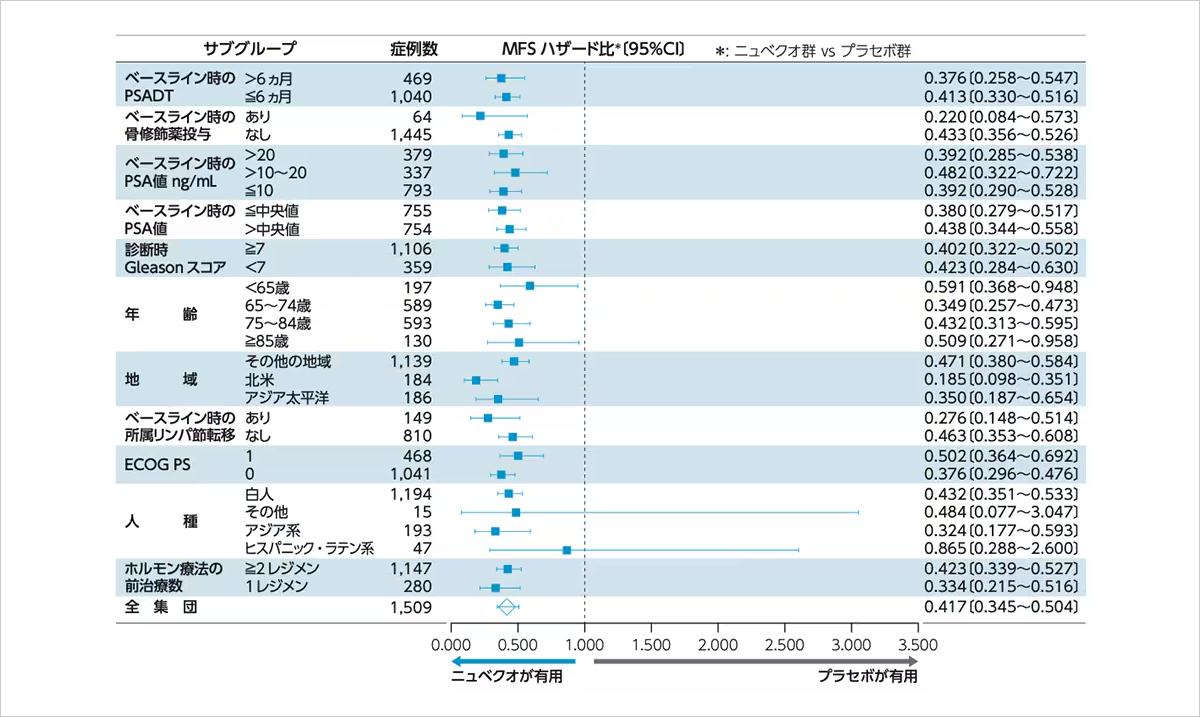
層別化をしていない単変量でのCox回帰モデルによる
全生存期間(OS)【副次評価項目: 最終解析時】
最終解析において、プラセボ群に対するニュベクオ群のハザード比は0.69〔95%CI: 0.53~0.88〕、p=0.003であり、ニュベクオ群で有意なOSの延長が認められました。OSの中央値は両群ともに未到達で、3年時の全生存率はニュベクオ群83%、プラセボ群77%でした。
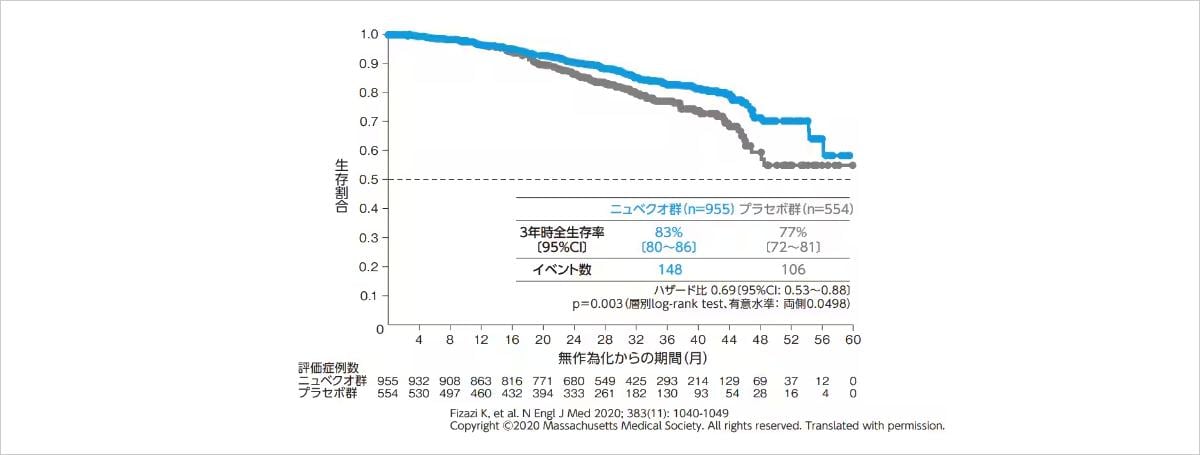
層別化因子:PSADT(≦6ヵ月 vs >6ヵ月)、ベースライン時の骨修飾薬投与(あり vs なし)
OS:無作為割付け日からあらゆる原因による死亡までの期間と定義した。
追跡期間中央値:29.0ヵ月(最終解析時のデータカットオフ:2019年11月15日)
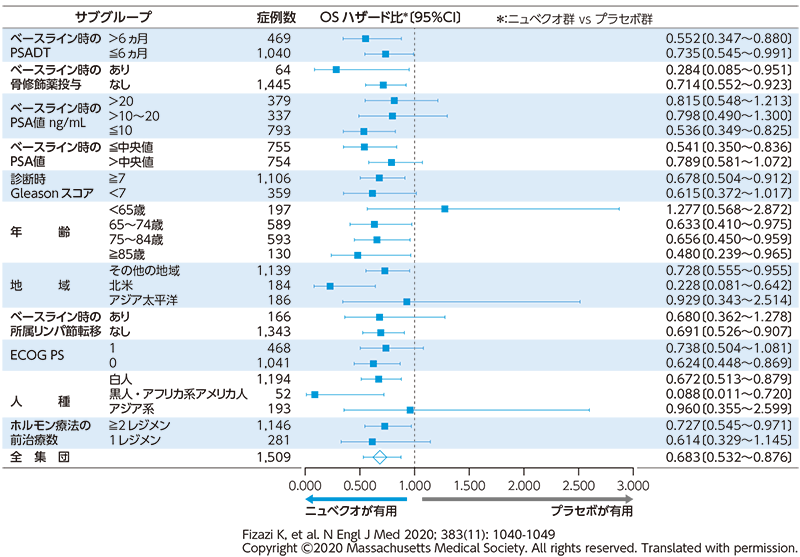
OSのサブグループ解析(最終解析時)
事前に規定されたサブグループ解析の結果は、次のとおりでした。
副次評価項目とその他の評価項目(最終解析時)
ニュベクオ群、プラセボ群における、副次評価項目とその他の評価項目の最終解析時の結果は、次のとおりでした。
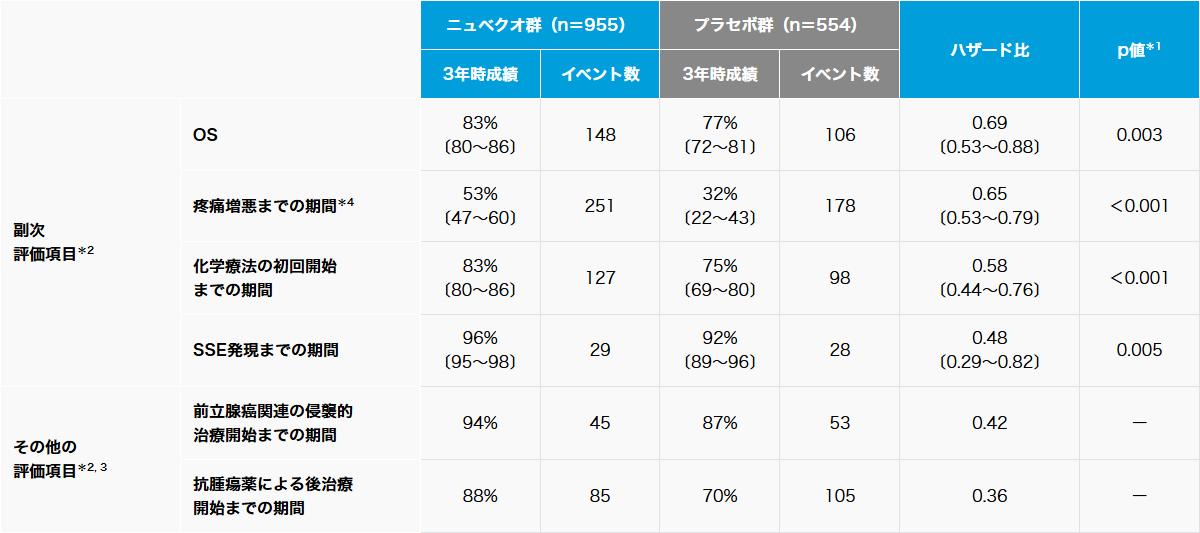
〔 〕: 95%CI
*1: 層別log-rank test(副次評価項目の有意水準:両側0.0498)
*2: 最終解析時(データカットオフ: 2019年11月15日)
*3: その他の評価項目の検定結果は参考値であるため、ハザード比のみを記載した
*4: 最終解析時に、主解析時のデータ(データカットオフ: 2018年9月3日)を用いて実施した
層別化因子:PSADT(≦6ヵ月 vs >6ヵ月)、ベースライン時の骨修飾薬投与(あり vs なし)
化学療法の初回開始までの期間:前立腺癌に対する細胞傷害性薬剤による化学療法の初回開始までの期間と定義した。
SSE発現までの期間:無作為割付け日からSSEの初回発現までの期間。SSEは、骨関連症状の緩和のための外部照射の使用、新規の症候性病的骨折の発現、脊髄圧迫の出現、又は腫瘍関連の整形外科的処置のいずれか早く認められたものと定義した。SSEが発現しなかった被験者は、最終来院日又はSSE評価日で打ち切りとした。
前立腺癌関連の侵襲的治療開始までの期間:無作為割付け日から前立腺癌関連の初回侵襲的治療の実施日までの期間と定義した。前立腺癌関連の侵襲的治療とは、前立腺癌の進行に起因する症状、徴候又は所見の緩和のため必要となった処置(例:膀胱のカテーテル挿入、水腎症の経皮的ドレナージ、前立腺の緩和的な電気切除など)と定義した。
抗腫瘍薬による後治療開始までの期間:無作為割付け日から最初の抗腫瘍薬の開始までの期間と定義した。
追跡期間中央値:29.0ヵ月(最終解析時のデータカットオフ:2019年11月15日)
安全性
副作用
[ニュベクオ/プラセボとの因果関係が否定できない事象、主解析時(データカットオフ:2018年9月3日)]
ニュベクオ群の安全性解析対象954例中258例(27.0%)、プラセボ群の安全性解析対象554例中110例(19.9%)に副作用が認められました。このうち、グレード3以上の副作用は、ニュベクオ群28例(2.9%)、プラセボ群16例(2.9%)でした。
ニュベクオ群における主な副作用(2%以上)は、疲労68例(7.1%)、ほてり36例(3.8%)、悪心24例(2.5%)でした。
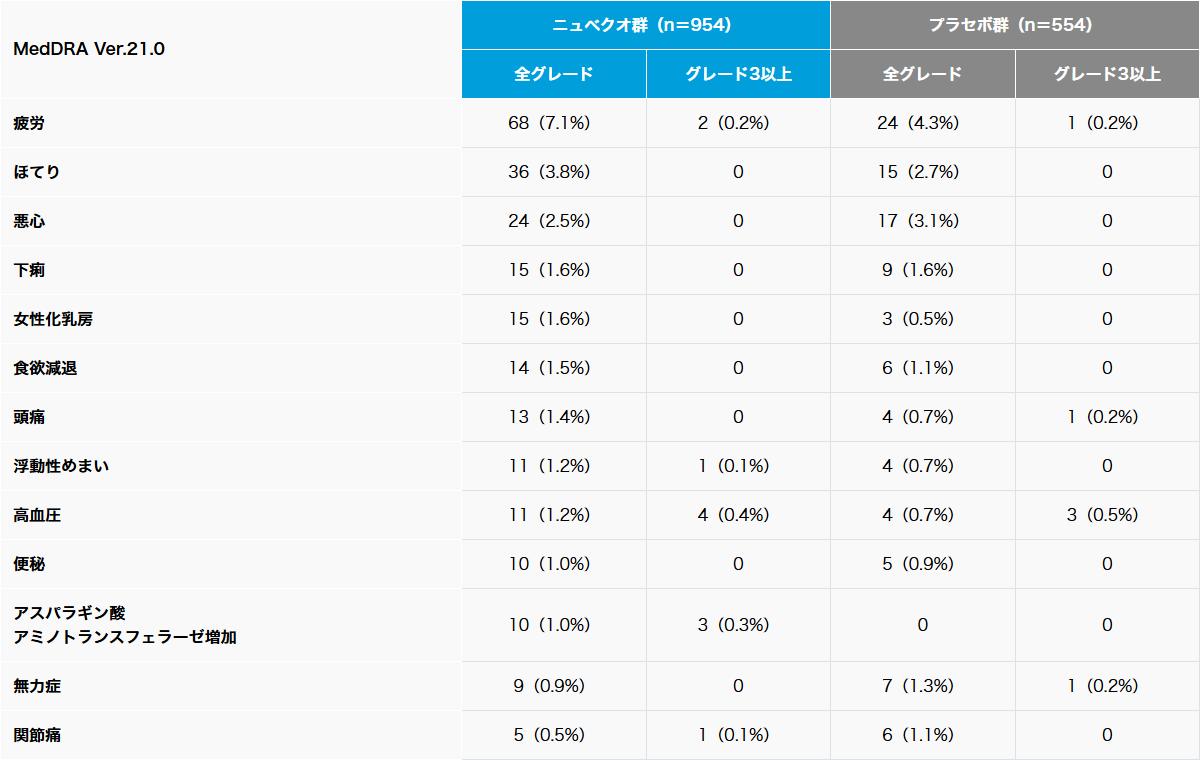
グレードはNCI-CTCAE Ver 4.03に準じる
【試験薬投与期間中央値】
ニュベクオ群:14.8ヵ月、プラセボ群:11.0ヵ月
重篤な副作用は、ニュベクオ群で10例(1.0%)、プラセボ群で6例(1.1%)に報告されました。
[ニュベクオ群における重篤例: 尿閉、肺塞栓症、完全房室ブロック、伝導障害、小腸穿孔、肝機能異常、アラニンアミノトランスフェラーゼ増加、アスパラギン酸アミノトランスフェラーゼ増加、虚血性脳卒中、深部静脈血栓症、末梢性虚血 各1例(重複あり)]
[プラセボ群における重篤例: 心筋梗塞、胃炎、高血糖、頭蓋内出血、一過性脳虚血発作、尿閉、肺塞栓症 各1例(重複あり)]ニュべクオ又はプラセボの投与中止に至った副作用は、ニュベクオ群で15例(1.6%)、プラセボ群で13例(2.3%)に報告されました。
[ニュベクオ群における投与中止例: 血中クレアチニン増加 2例、貧血、腹部不快感、下痢、悪心、小腸穿孔、歩行障害、アスパラギン酸アミノトランスフェラーゼ増加、好中球数減少、トランスアミナーゼ上昇、浮動性めまい、蕁麻疹、深部静脈血栓症、低血圧、末梢性虚血 各1例(重複あり)]
[プラセボ群における投与中止例: 心筋梗塞、腹部膨満、上腹部痛、胃炎、悪心、疲労、頭蓋内出血、頭痛、一過性脳虚血発作、肺塞栓症、そう痒症、高血圧、血管炎 各1例]死亡に至った副作用は、ニュベクオ群で1例(小腸穿孔)、プラセボ群で2例(心筋梗塞、頭蓋内出血 各1例)に報告されました。
国際共同第Ⅲ相試験(ARAMIS)における全副作用
[ニュベクオとの因果関係が否定できない事象、主解析時(データカットオフ:2018年9月3日)]
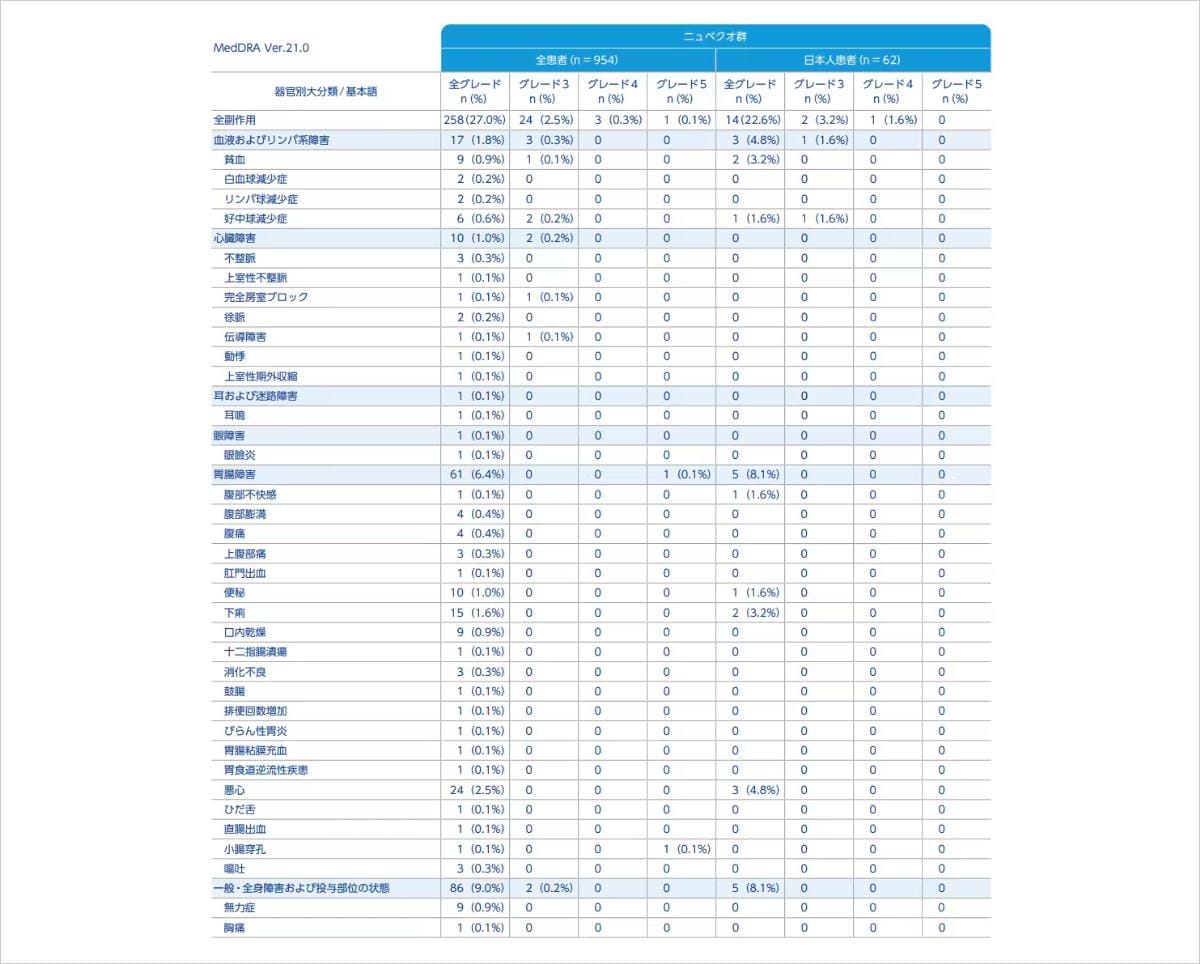
ARAMIS試験において、ニュベクオ群954例中258例(27.0%)に副作用が確認されました。このうち、グレード3以上の副作用は28例(2.9%)に認められました。
また、ニュベクオ群に含まれた日本人患者62例中14例(22.6%)で副作用が認められ、グレード3以上の副作用は3例(4.8%)で確認されました。