
アンドロゲン受容体陽性唾液腺癌患者を対象とした国内第Ⅱ相試験 DISCOVARY試験
試験デザイン
多施設共同・非盲検・非対照・第Ⅱ相試験(医師主導治験)
日本国内11施設
目的
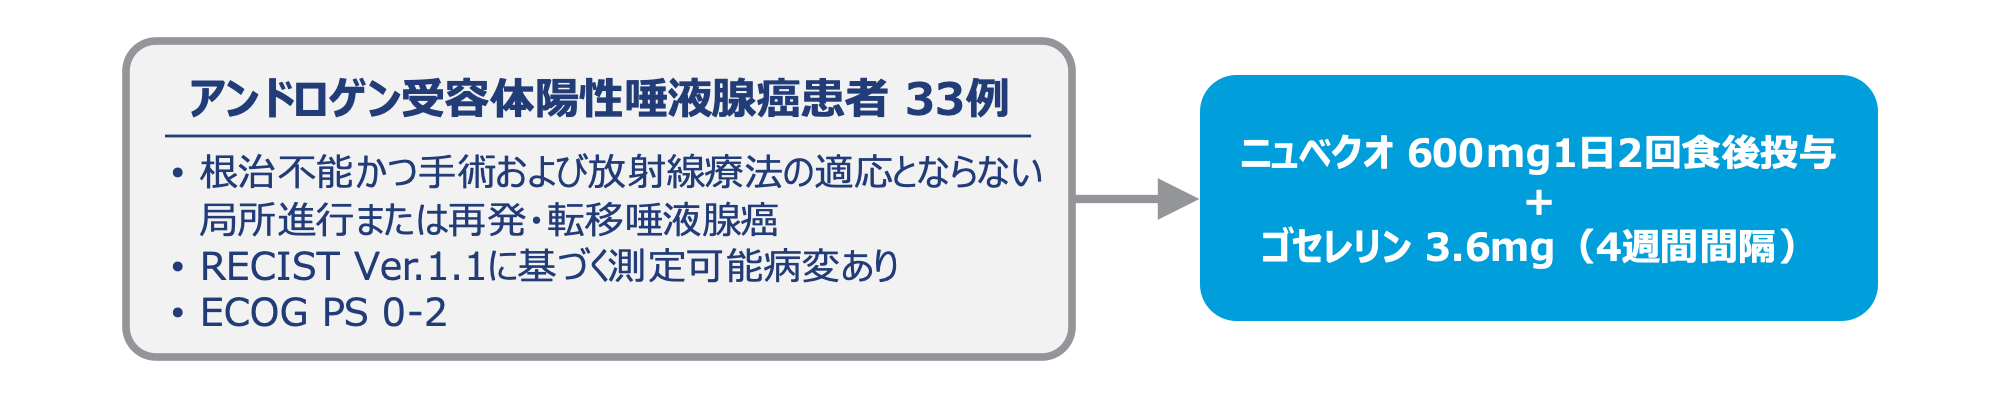
アンドロゲン受容体(AR)陽性の根治不能かつ手術および放射線療法の適応とならない局所進行または再発・転移唾液腺癌患者を対象として、ニュベクオとゴセレリン(性腺刺激ホルモン放出ホルモンアゴニスト)の併用療法の有効性および安全性を評価する。
対象
AR陽性の根治不能かつ手術および放射線療法の適応とならない局所進行または再発・転移唾液腺癌患者
〈AR陽性に関する選択基準〉
治験実施施設において、免疫組織化学染色(IHC)を用いた検査(施設判定)によりAR陽性と判定された患者*1
試験組み入れ後に実施される中央検査機関における検査(中央判定)によりAR陰性と判定された患者も含む*2
主要評価項目
中央判定により確定された客観的奏効率(ORR)(検証的な解析項目)
副次評価項目
治験担当医師判定によるORR、奏効期間、最良総合効果、臨床的有用率、病勢制御率、臨床的有用期間、無増悪生存期間(PFS)、全生存期間(OS)、安全性、QOL(EQ-5D-5L)、AR検査結果の比較(施設判定と中央判定)
探索的評価項目
Ki-67陽性率(中央判定)
安全性の評価項目
有害事象、臨床検査値、バイタルサイン
解析計画
有効性の主たる解析には最大の解析対象集団(FAS)から中央判定でAR陰性となった患者を除いた集団(mFAS)、安全性の解析には試験薬を1回以上投与された患者を用いた。
主要評価項目の主解析として、ORRの閾値を15%とする正確な二項検定(有意水準:片側0.05)を実施した。また、ORRおよびClopper-Pearson法に基づく両側90%信頼区間(CI)を推定し、参考として両側95%CIを算出した。
ORRと病勢制御率については、患者背景別*3のサブグループ解析を行うことが事前規定されていた。
奏効期間、臨床的有用期間、PFS、OSはKaplan-Meier法を用いて生存曲線および中央値を推定し、臨床的有用期間、PFS、OSでは年次生存率等も推定した。
*1:施設判定では、使用する試薬およびAR陽性判定基準は治験実施施設により異なる。
*2:中央判定では、ロシュ・ダイアグノスティックス株式会社のSP107抗体を用いた自動染色装置によるIHC法により、腫瘍細胞核の1%以上のAR陽性細胞をもってAR陽性と判定した。
*3:性別、前治療歴、ECOG PS、局所再発の有無、遠隔転移の有無、組織型、AR陽性率・強度、Ki67陽性率
患者背景 【FAS】
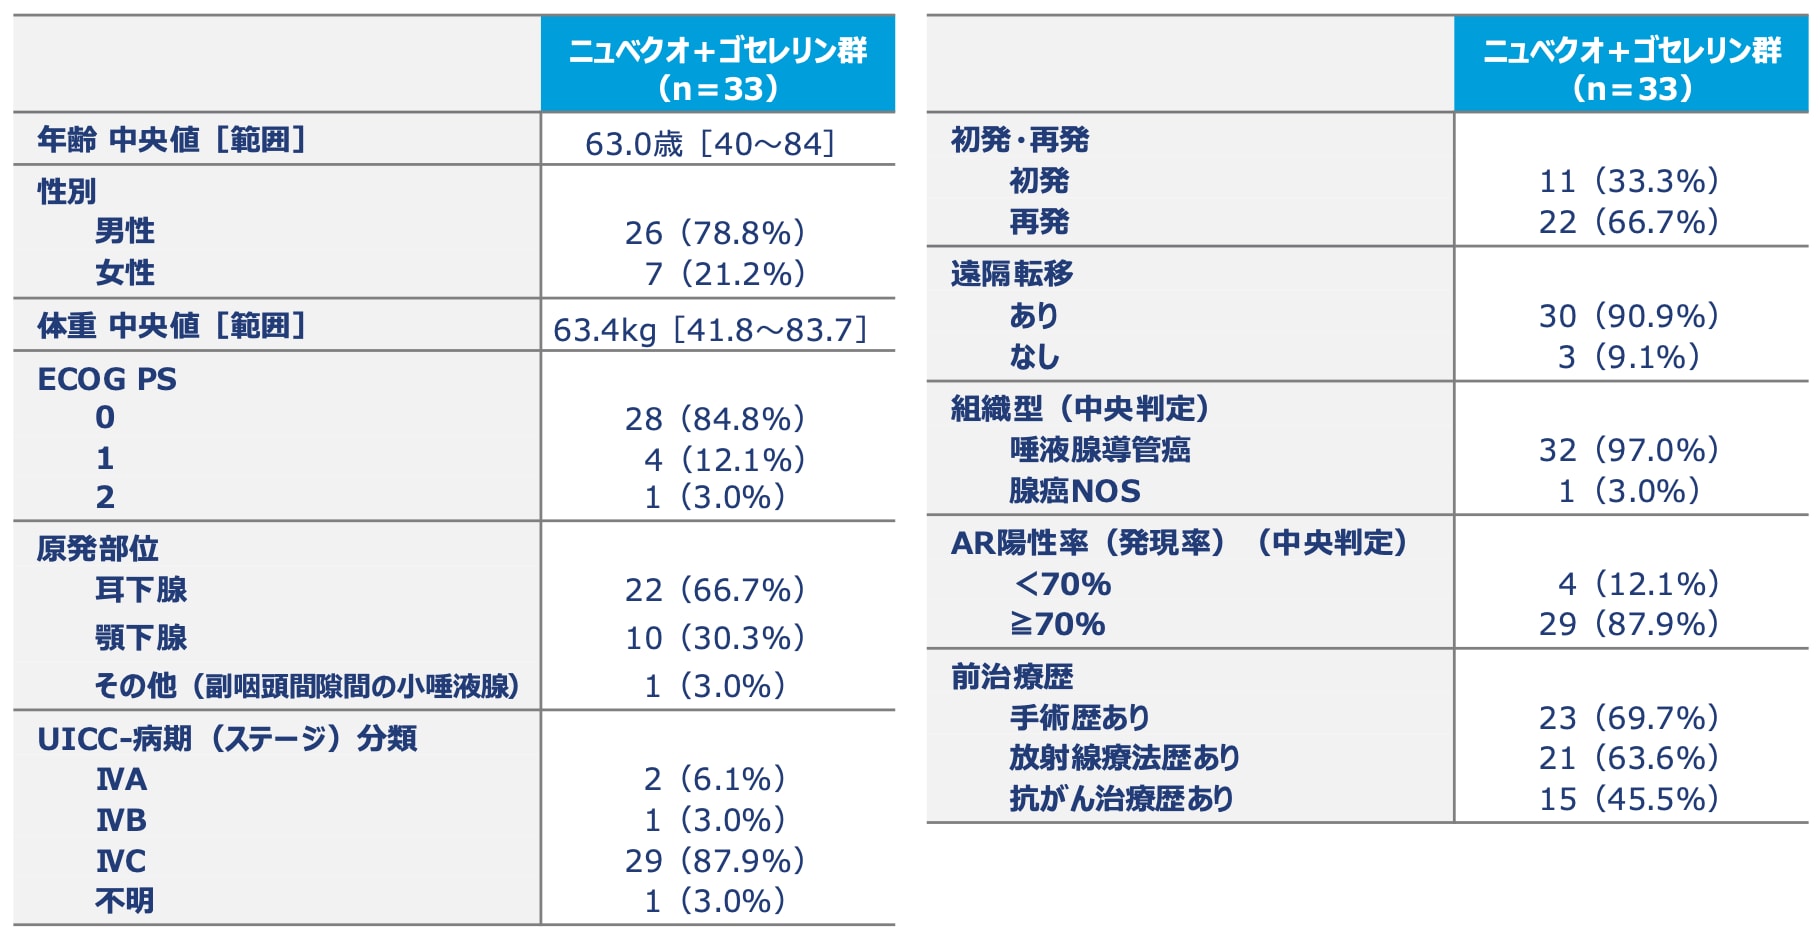
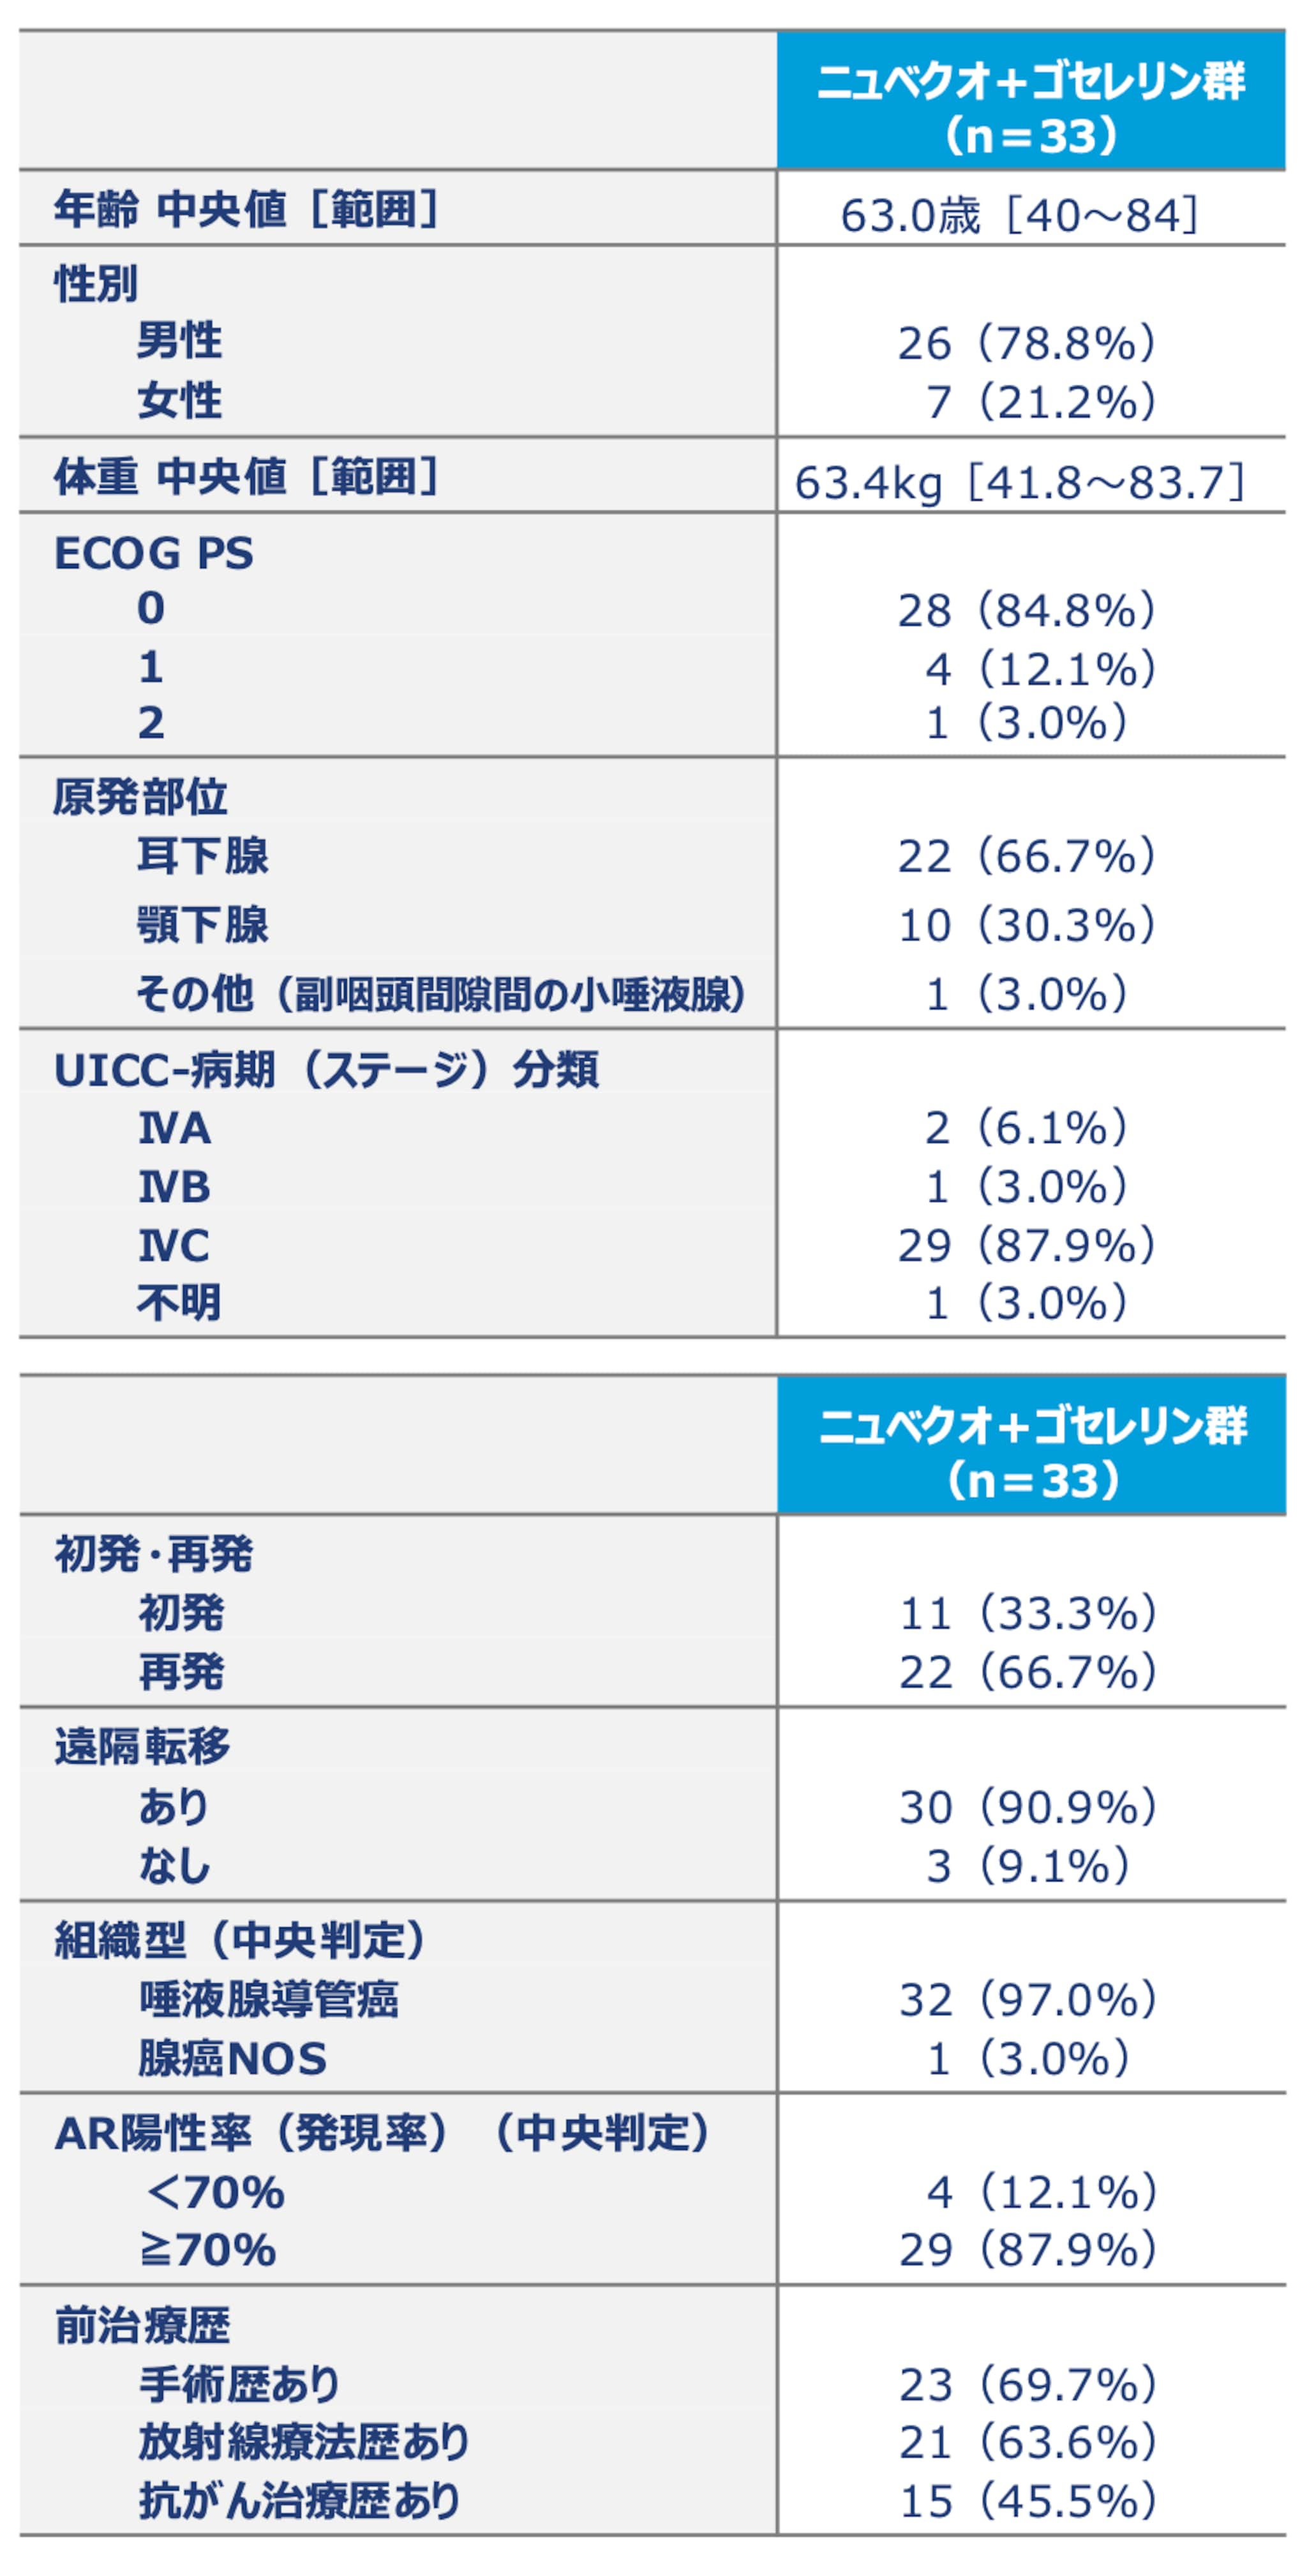
施設判定*1と中央判定*2のAR検査結果一致率*3は93.9%であった(副次評価項目)
中央判定によるKi-67陽性率は、30%以上が72.7%、30%未満が24.2%、未確認が3.0%であった(探索的評価項目)
*1:施設判定では、使用する試薬およびAR陽性判定基準は治験実施施設により異なる。
*2:中央判定では、ロシュ・ダイアグノスティックス株式会社のSP107抗体を用いた自動染色装置によるIHC法により、腫瘍細胞核の1%以上のAR陽性細胞をもってAR陽性と判定した。
*3:施設判定と中央判定の結果が一致した患者数/施設判定による陽性患者数
中央判定により確定された客観的奏効率(ORR)【主要評価項目:検証的解析結果、mFAS】/最良総合効果【副次評価項目、mFAS】
中央判定により確定されたORRは45.2%〔90%CI:29.7~61.3〕であり、90%CIの下限は閾値奏効率である15%を上回った
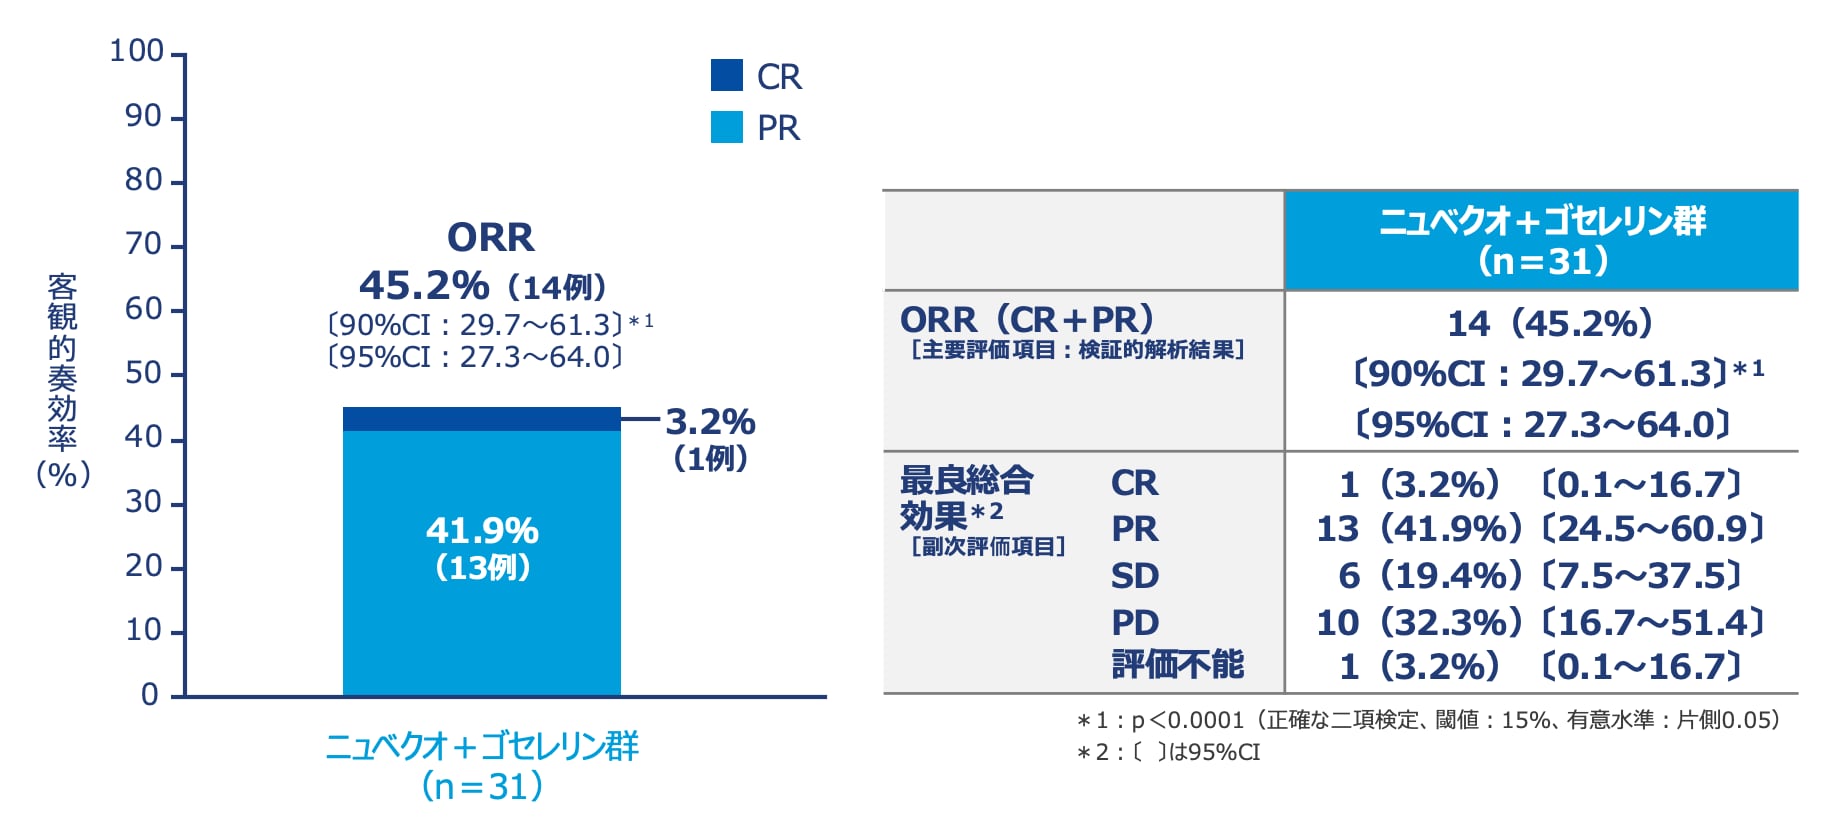
RECIST Ver.1.1に基づく中央判定
CR:完全奏効 PR:部分奏効 SD:安定 PD:進行
ORR:最良総合効果判定がCRまたはPRのいずれかである患者の割合と定義した。
最良総合効果:試験薬の投与開始から記録された最良の効果と定義した。CRまたはPRの判定は、最初にその基準を満たしたときから4週間以降に行われる次点の評価によって確定を要するものとした。
データカットオフ:2024年8月9日
治験担当医師判定による客観的奏効率(ORR)
【副次評価項目、mFAS】
治験担当医師判定によるORRは45.2%〔95%CI:27.3~64.0〕であった
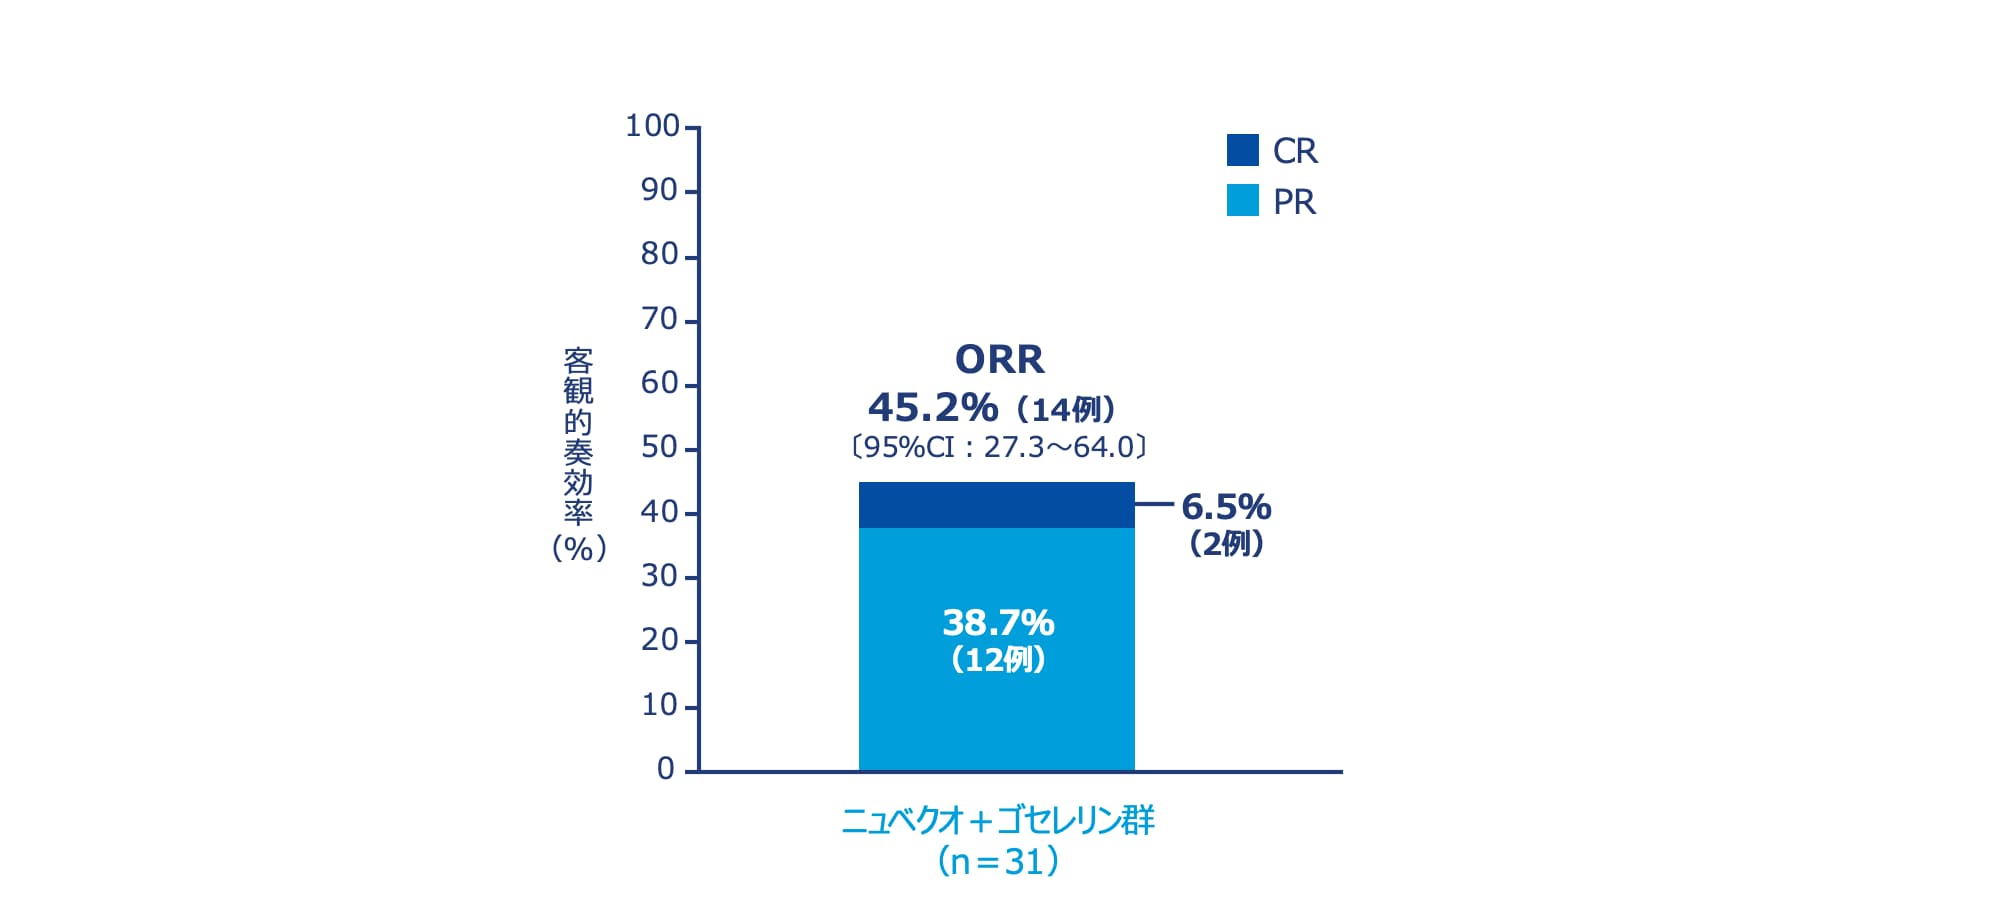
RECIST Ver.1.1に基づく治験担当医師判定
ORR:最良総合効果判定がCRまたはPRのいずれかである患者の割合と定義した。
データカットオフ:2024年8月9日
最良総合効果 【副次評価項目、mFAS】
Waterfall plot
中央判定による最良総合効果のwaterfall plotは、以下のとおりであった
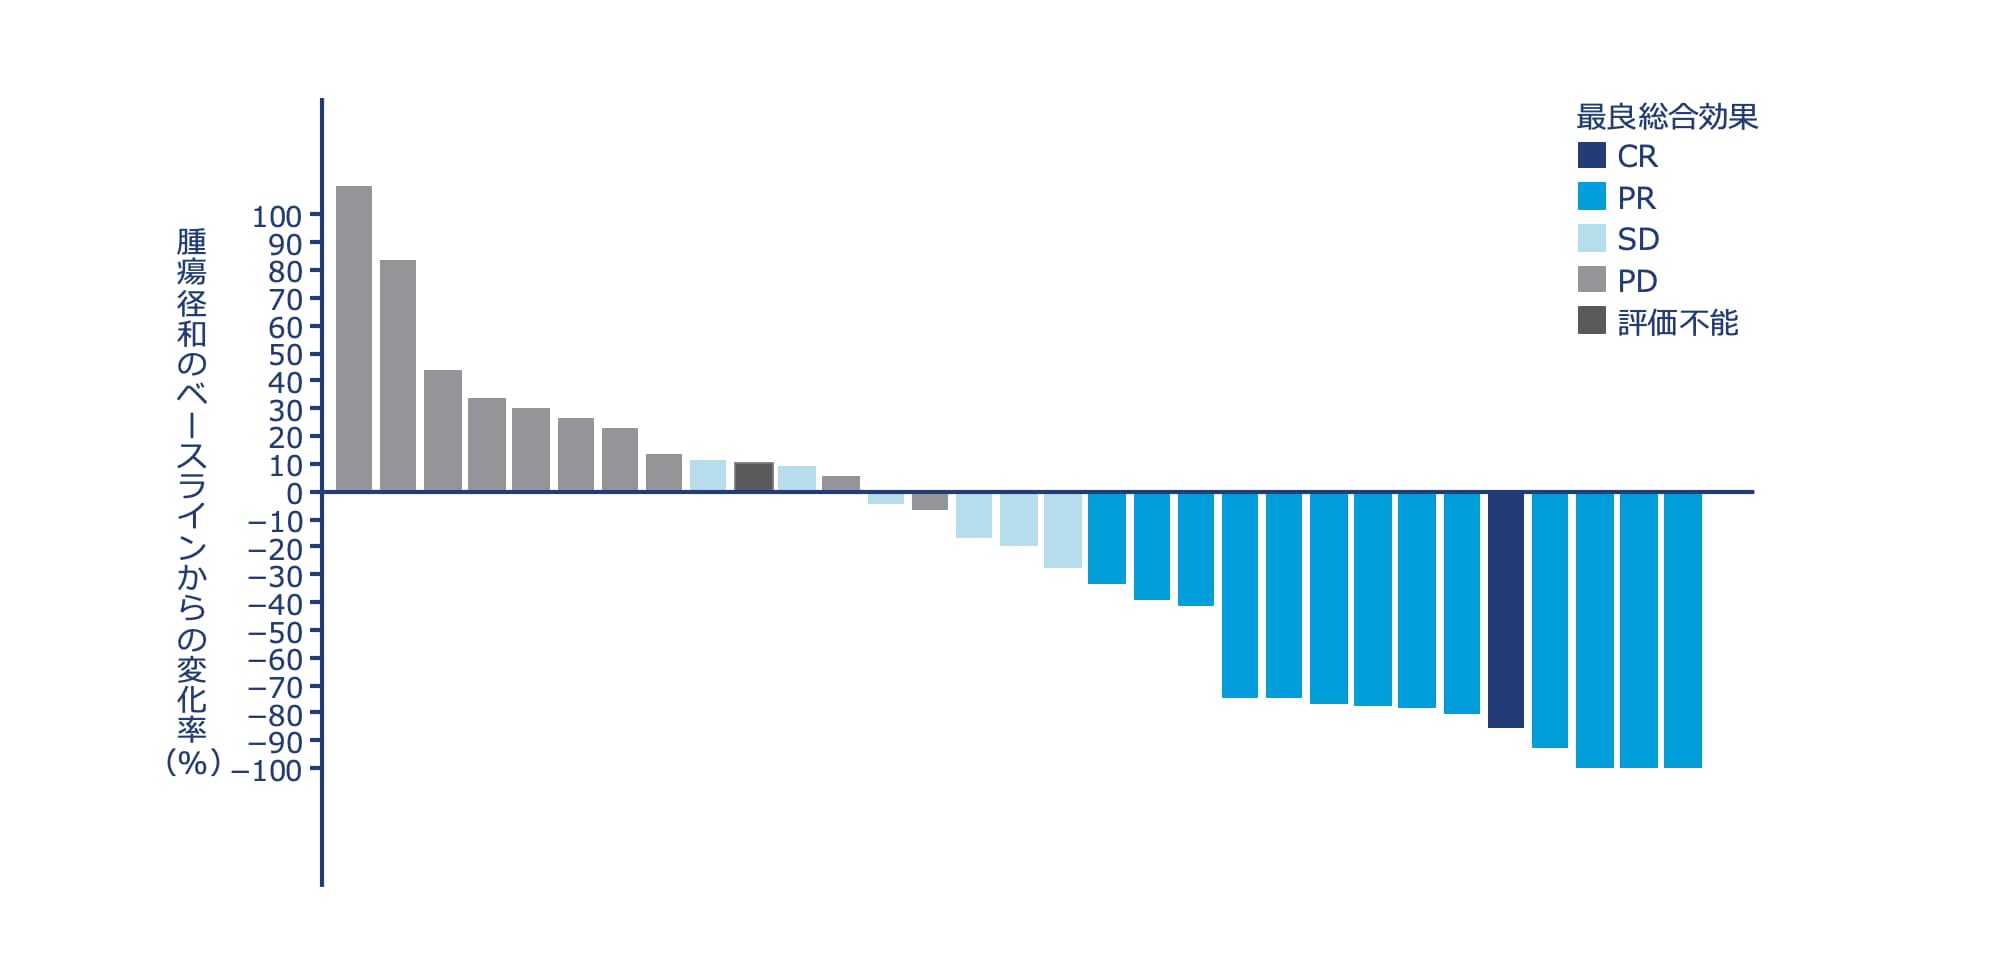
RECIST Ver.1.1に基づく中央判定
最良総合効果:試験薬の投与開始から記録された最良の効果と定義した。CRまたはPRの判定は、最初にその基準を満たしたときから4週間以降に行われる次点の評価によって確定を要するものとした。
データカットオフ:2024年8月9日
最良総合効果 【副次評価項目、mFAS】
Spider plot
中央判定による最良総合効果のspider plotは、以下のとおりであった
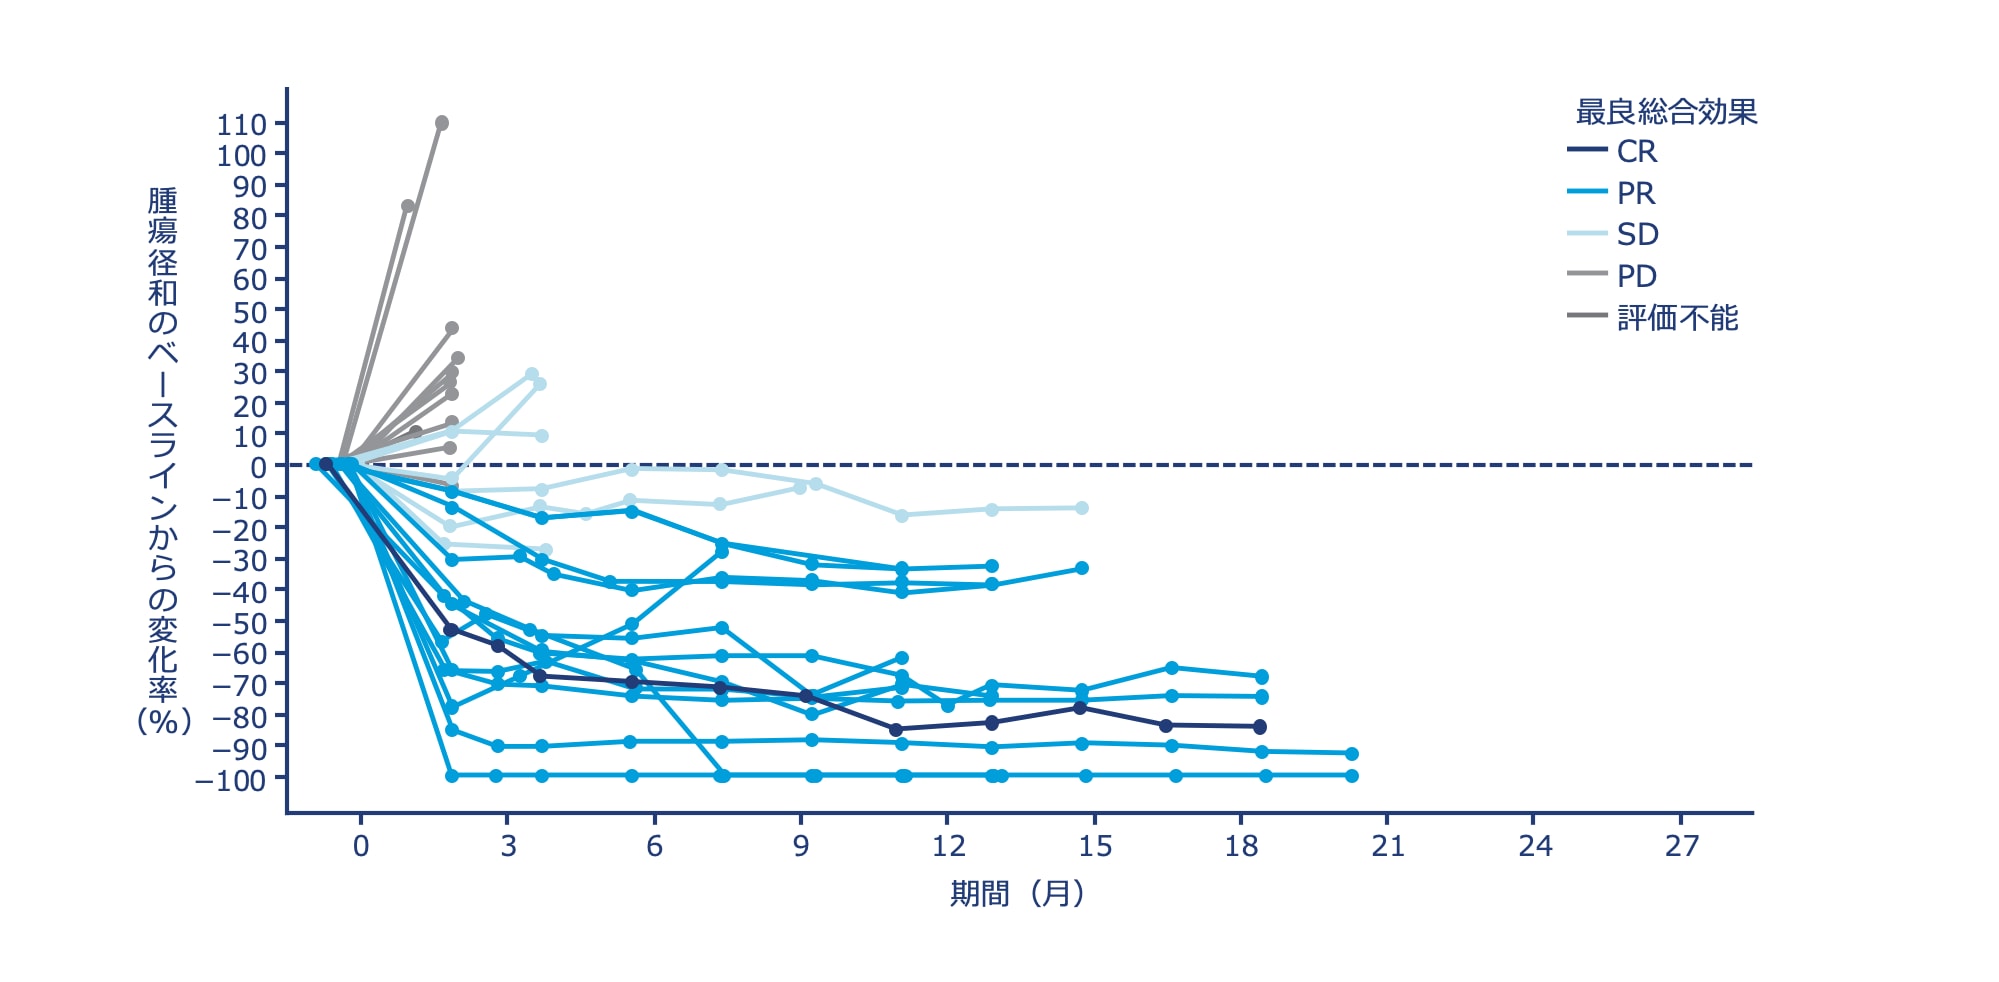
RECIST Ver.1.1に基づく中央判定
最良総合効果:試験薬の投与開始から記録された最良の効果と定義した。CRまたはPRの判定は、最初にその基準を満たしたときから4週間以降に行われる次点の評価によって確定を要するものとした。
データカットオフ:2024年8月9日
最良総合効果 【副次評価項目、mFAS】
Swimmer plot
中央判定による最良総合効果のswimmer plotは、以下のとおりであった
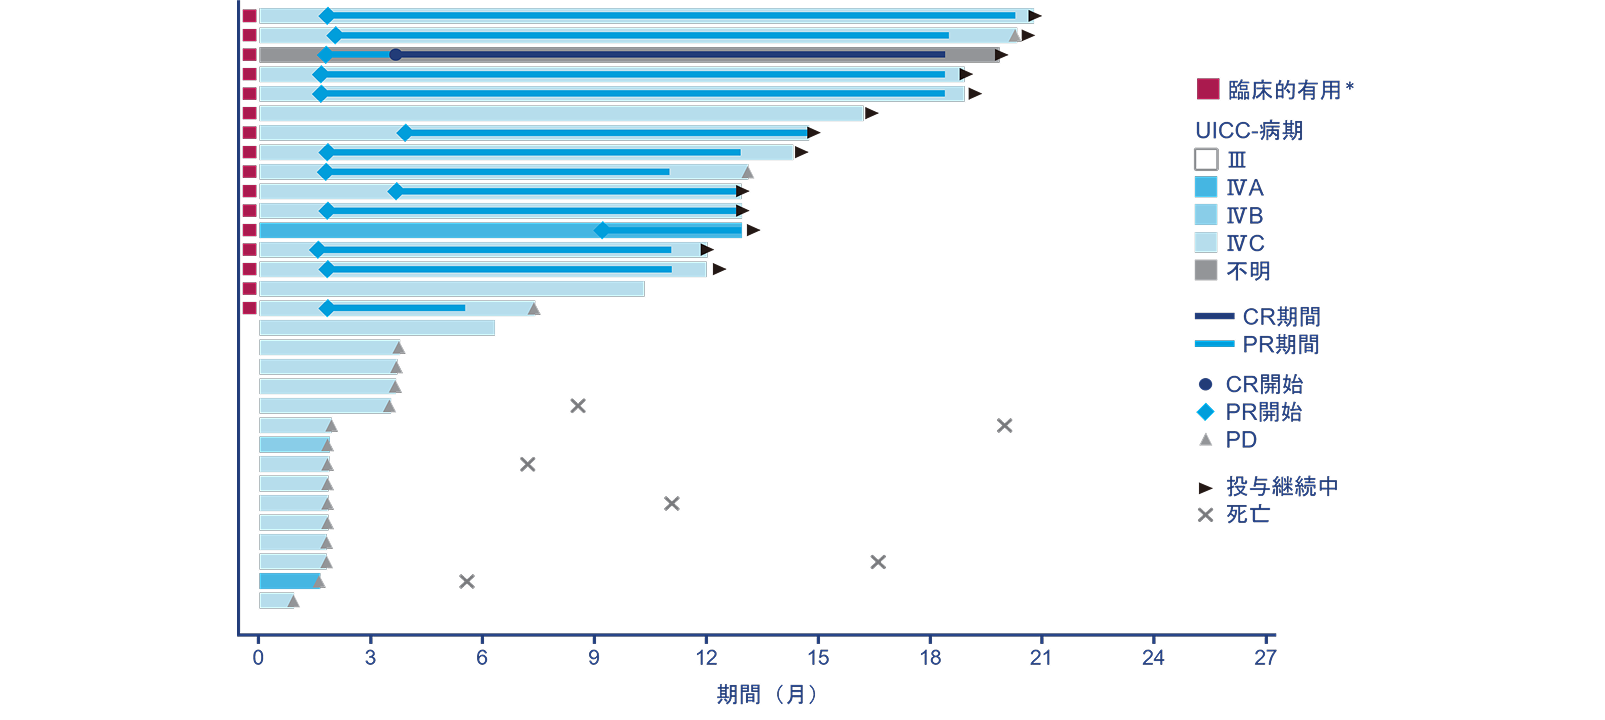
RECIST Ver.1.1に基づく中央判定
最良総合効果:試験薬の投与開始から記録された最良の効果と定義した。CRまたはPRの判定は、最初にその基準を満たしたときから4週間以降に行われる次点の評価によって確定を要するものとした。
*:「臨床的有用」は、最良総合効果がCRもしくはPRであった患者、またはSDが24週以上持続した患者と定義した。
データカットオフ:2024年8月9日
中央判定により確定された客観的奏効率(ORR)と病勢制御率のサブグループ解析 【mFAS】
事前に規定されたサブグループ解析の結果は、以下のとおりであった
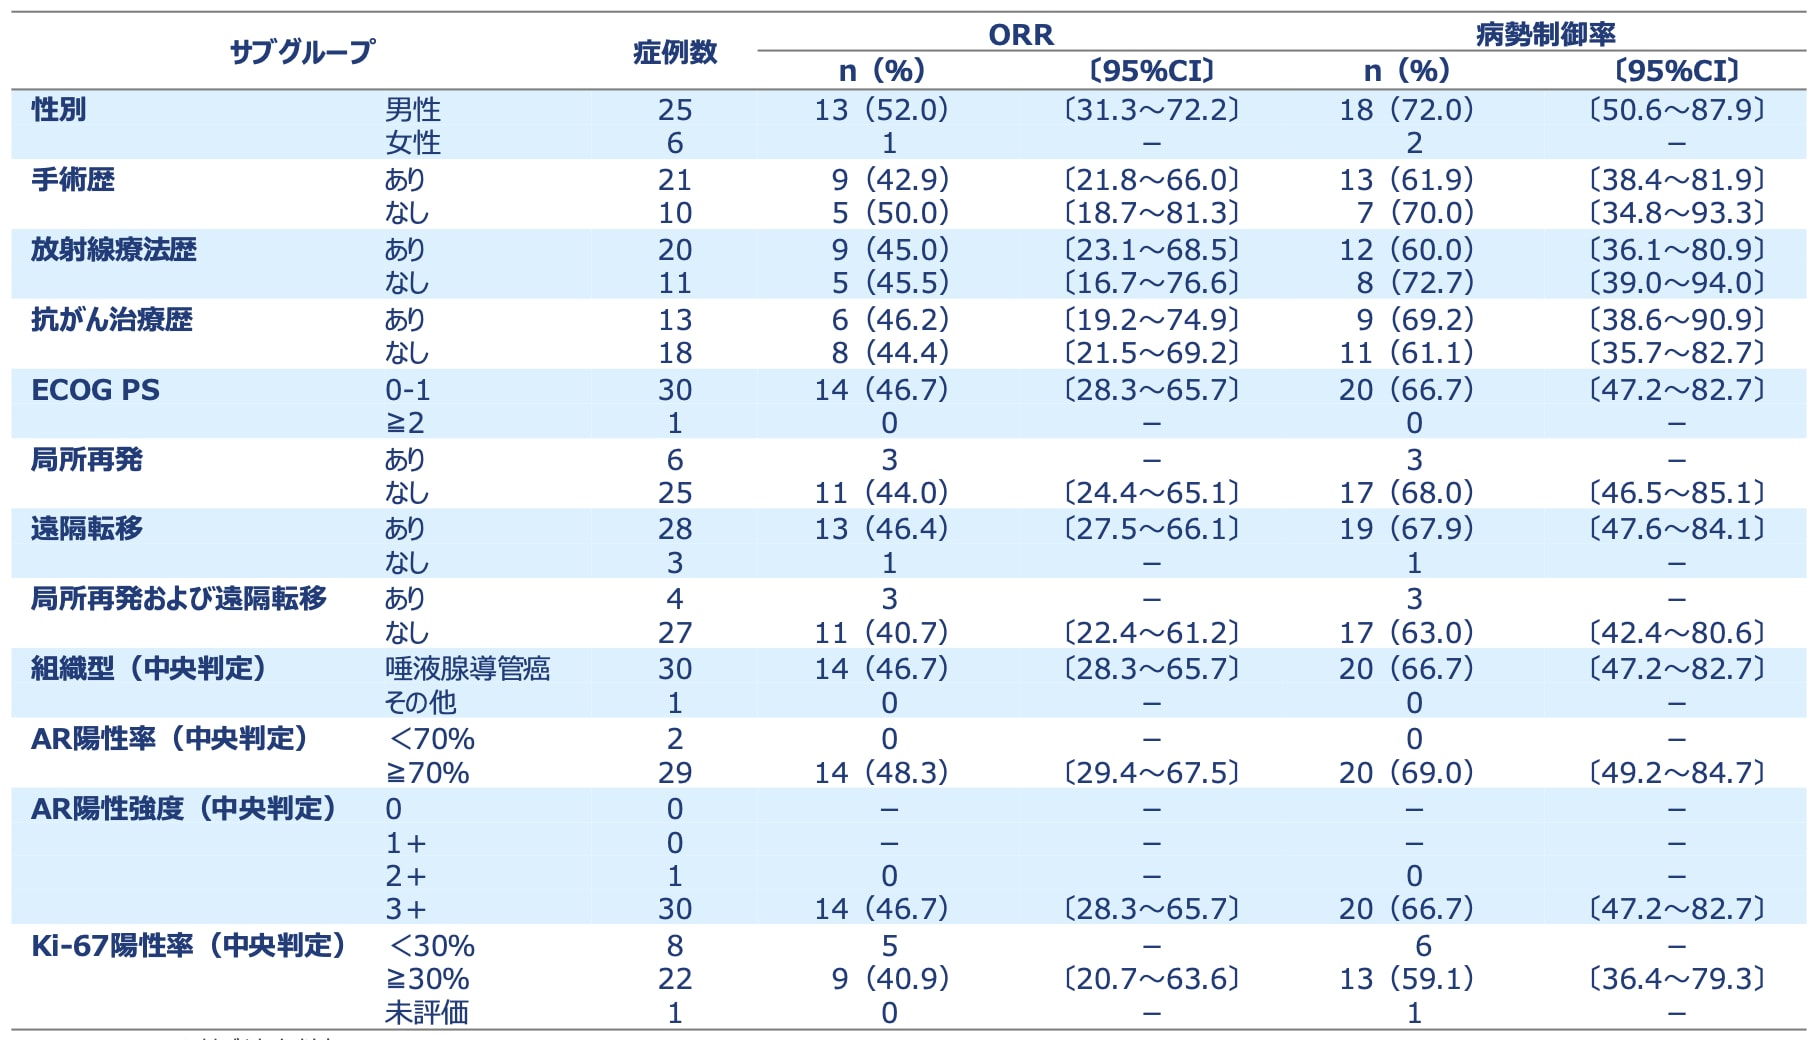
RECIST Ver.1.1に基づく中央判定
ORR:最良総合効果判定がCRまたはPRのいずれかである患者の割合と定義した。
病勢制御率:最良総合効果がCRもしくはPRであった患者、またはSDが6週以上持続した患者の割合と定義した。
データカットオフ:2024年8月9日
AR陽性率*別の中央判定による最良総合効果
【事後解析※、mFAS】
※ DISCOVARY試験(併用群)において、AR陽性率*別の中央判定による最良総合効果の解析は事前規定されていなかったが、当局の指示のもと、適正使用のため重要な情報であると判断し、情報提供している。
事前に規定されたサブグループ解析の結果は、以下のとおりであった
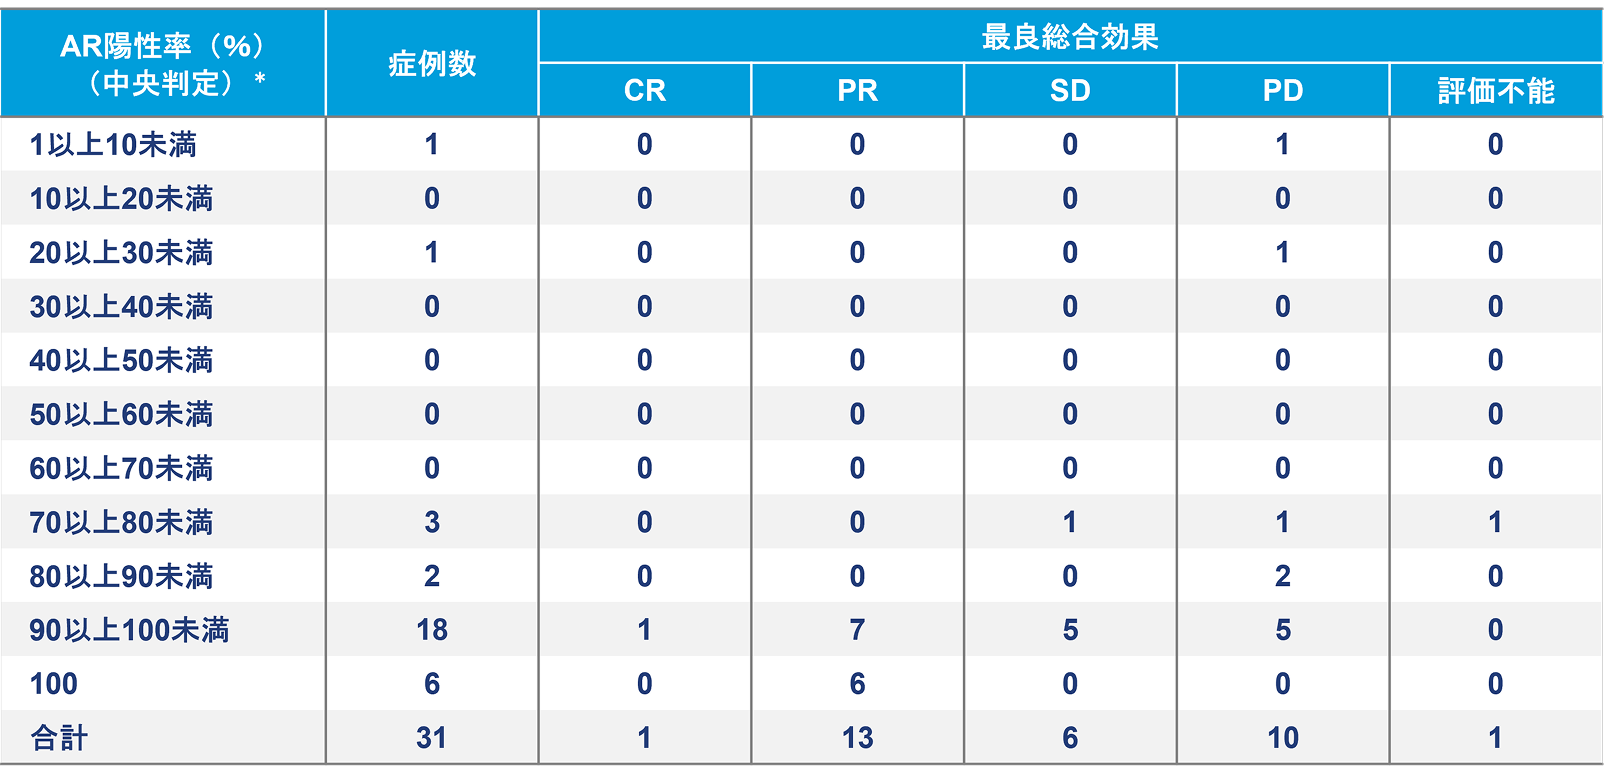
RECIST Ver.1.1に基づく中央判定
最良総合効果:試験薬の投与開始から記録された最良の効果と定義した。CRまたはPRの判定は、最初にその基準を満たしたときから4週間以降に行われる次点の評価によって確定を要するものとした。
*:中央判定。ロシュ・ダイアグノスティックス株式会社のSP107抗体を用いた自動染色装置によるIHC法により、腫瘍細胞核の1%以上のAR陽性細胞をもってAR陽性と判定した。
データカットオフ:2024年8月9日
奏効期間*【副次評価項目、mFAS】
中央判定による奏効期間の中央値は、18.2ヵ月〔95%CI:11.3~未到達〕であった
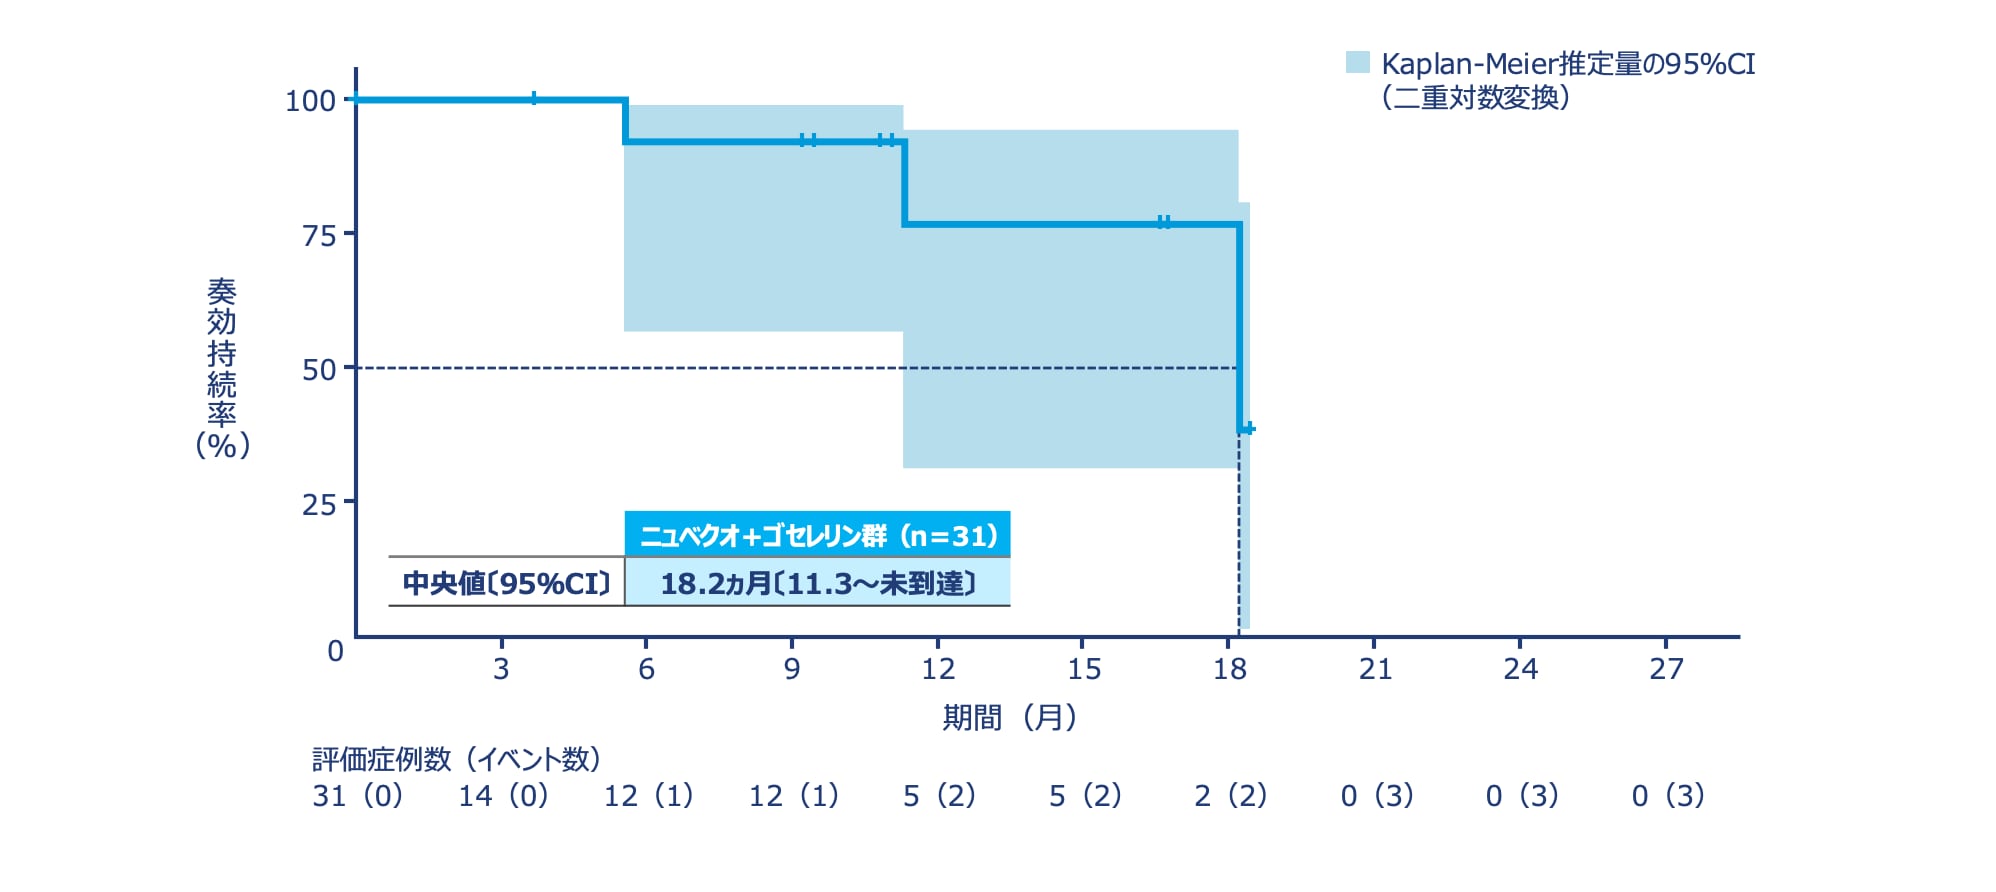
RECIST Ver.1.1に基づく中央判定
奏効期間:総合効果で初めてCRまたはPRが確認された日から増悪(画像診断に基づくPD)と判断された日またはあらゆる原因による死亡日のうち早い方までの期間と定義した。
*:非奏効例は0時点で打ち切りとした。
データカットオフ:2024年8月9日
臨床的有用率および病勢制御率
【副次評価項目、mFAS】
中央判定による臨床的有用率は、51.6%〔95%CI:33.1~69.8〕であった
中央判定による病勢制御率は、64.5%〔95%CI:45.4~80.8〕であった
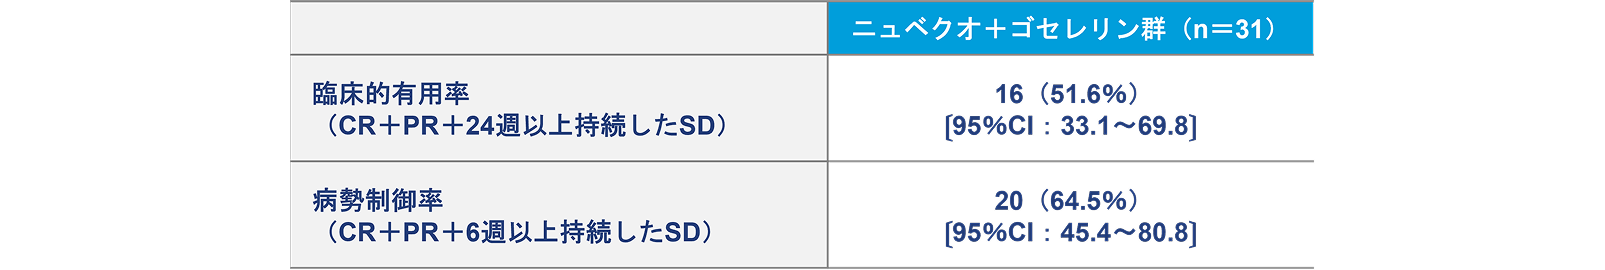
RECIST Ver.1.1に基づく中央判定
臨床的有用率:最良総合効果がCRもしくはPRであった患者、またはSDが24週以上持続した患者の割合と定義した。
病勢制御率:最良総合効果がCRもしくはPRであった患者、またはSDが6週以上持続した患者の割合と定義した。
データカットオフ:2024年8月9日
臨床的有用期間*【副次評価項目、mFAS】
中央判定による臨床的有用期間の中央値は、20.3ヵ月〔95%CI:13.1~未到達〕であった
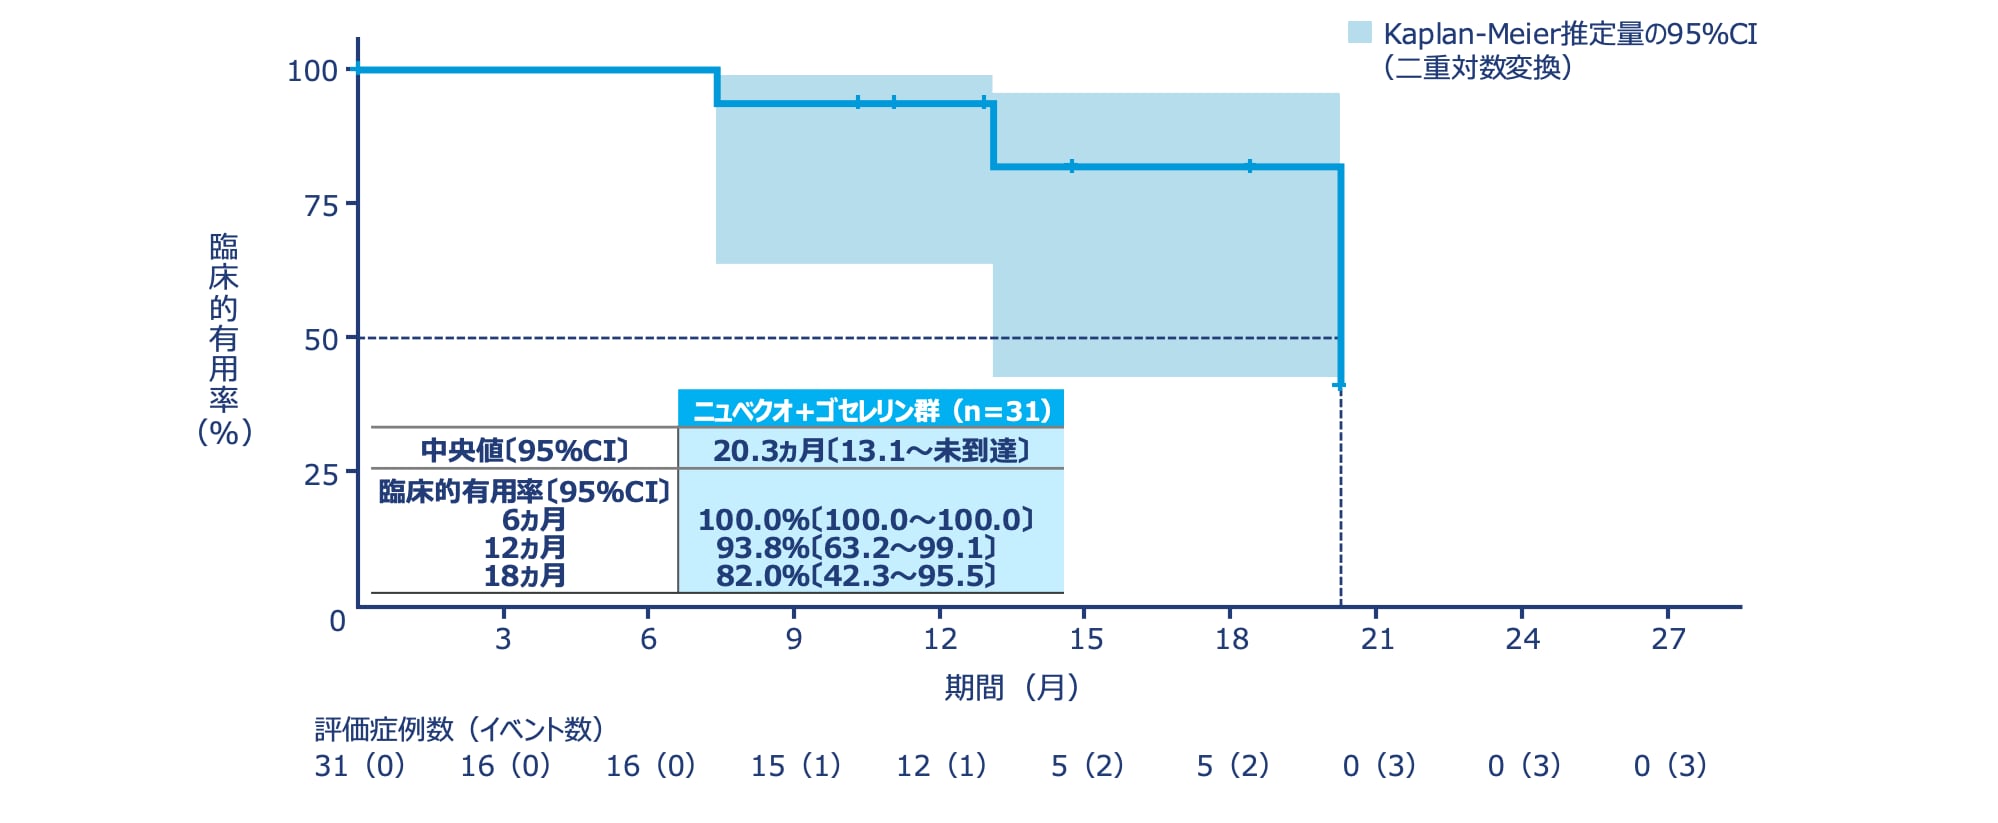
RECIST Ver.1.1に基づく中央判定
臨床的有用期間:最良総合効果がCRもしくはPRであった患者、またはSDが24週以上持続した患者について、本登録日(投与開始日)を起算日とし、増悪(画像診断に基づくPD)と判断された日、あらゆる原因による死亡日または治験実施期間終了日のうち早い日までの期間と定義した。
*:臨床的有用に該当しない患者は0 時点で打ち切りとした。
データカットオフ:2024年8月9日
無増悪生存期間(PFS)【副次評価項目、mFAS】
中央判定によるPFSの中央値は、13.1ヵ月〔95%CI:2.0~未到達〕であった
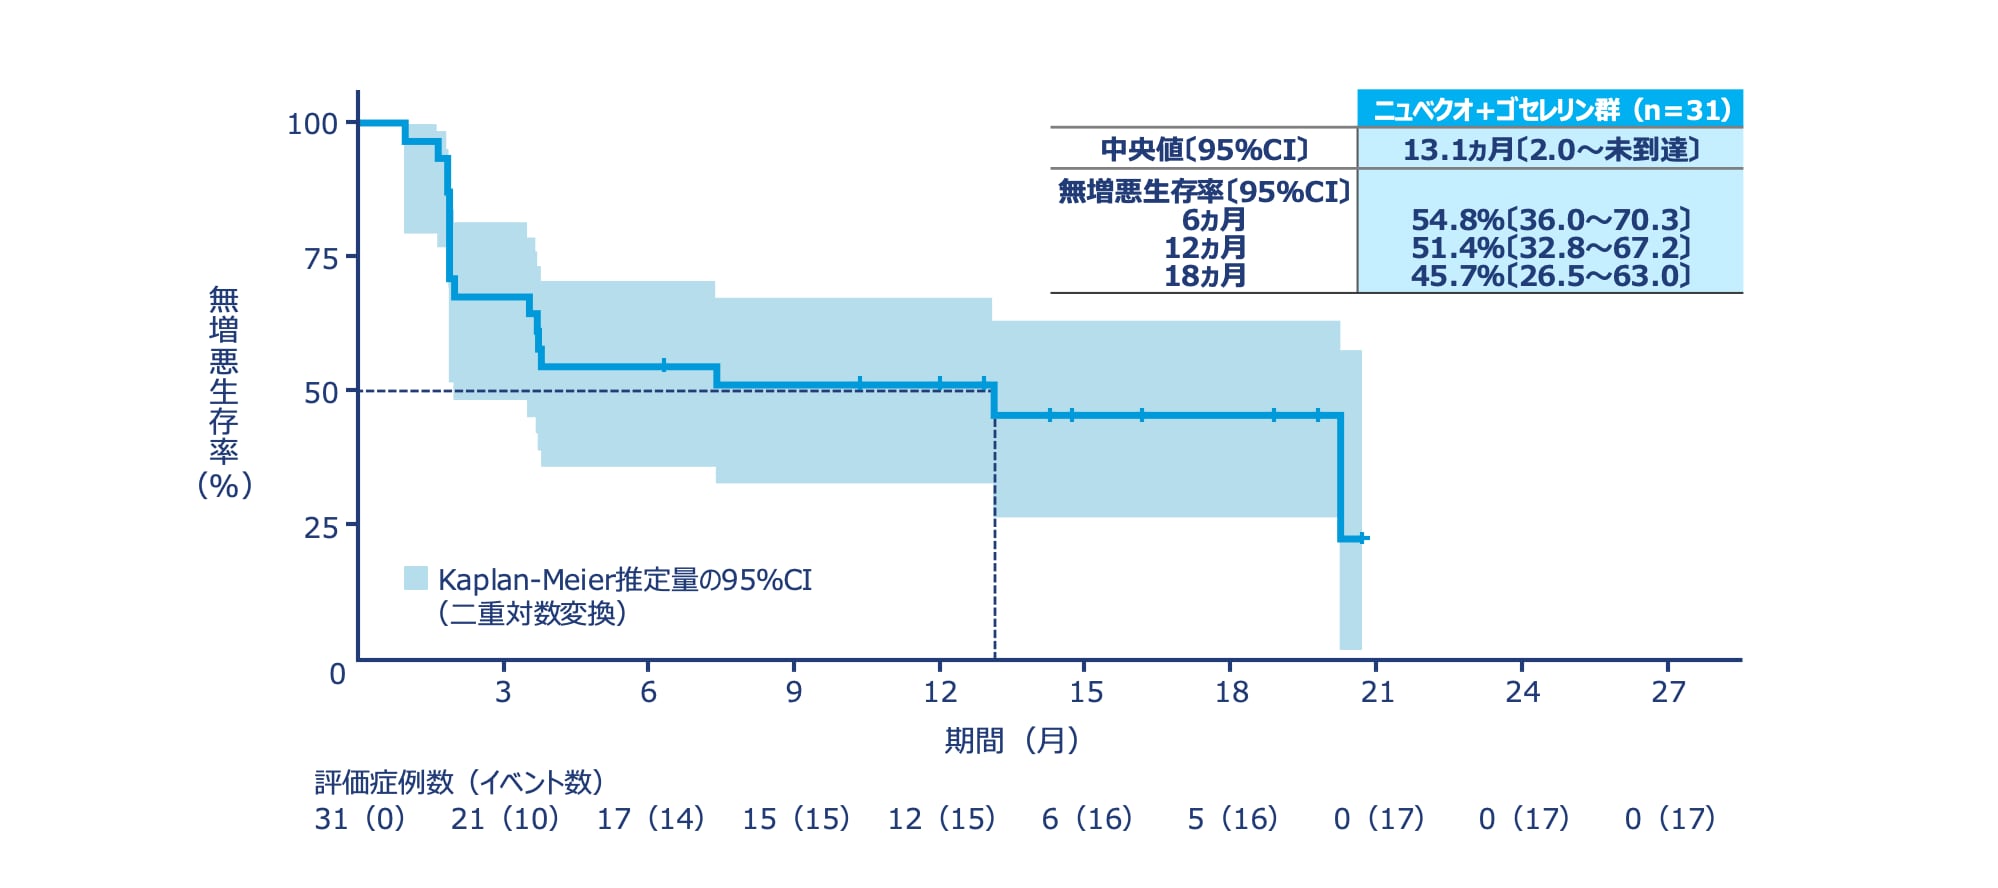
RECIST Ver.1.1に基づく中央判定
PFS:本登録日(投与開始日)を起算日とし、増悪(画像診断に基づくPDまたは臨床的増悪)と判断された日またはあらゆる原因による死亡日のうち早い方までの期間と定義した。
データカットオフ:2024年8月9日
全生存期間(OS)【副次評価項目、mFAS】
OSの中央値は、未到達〔95%CI:20.0~未到達〕であった
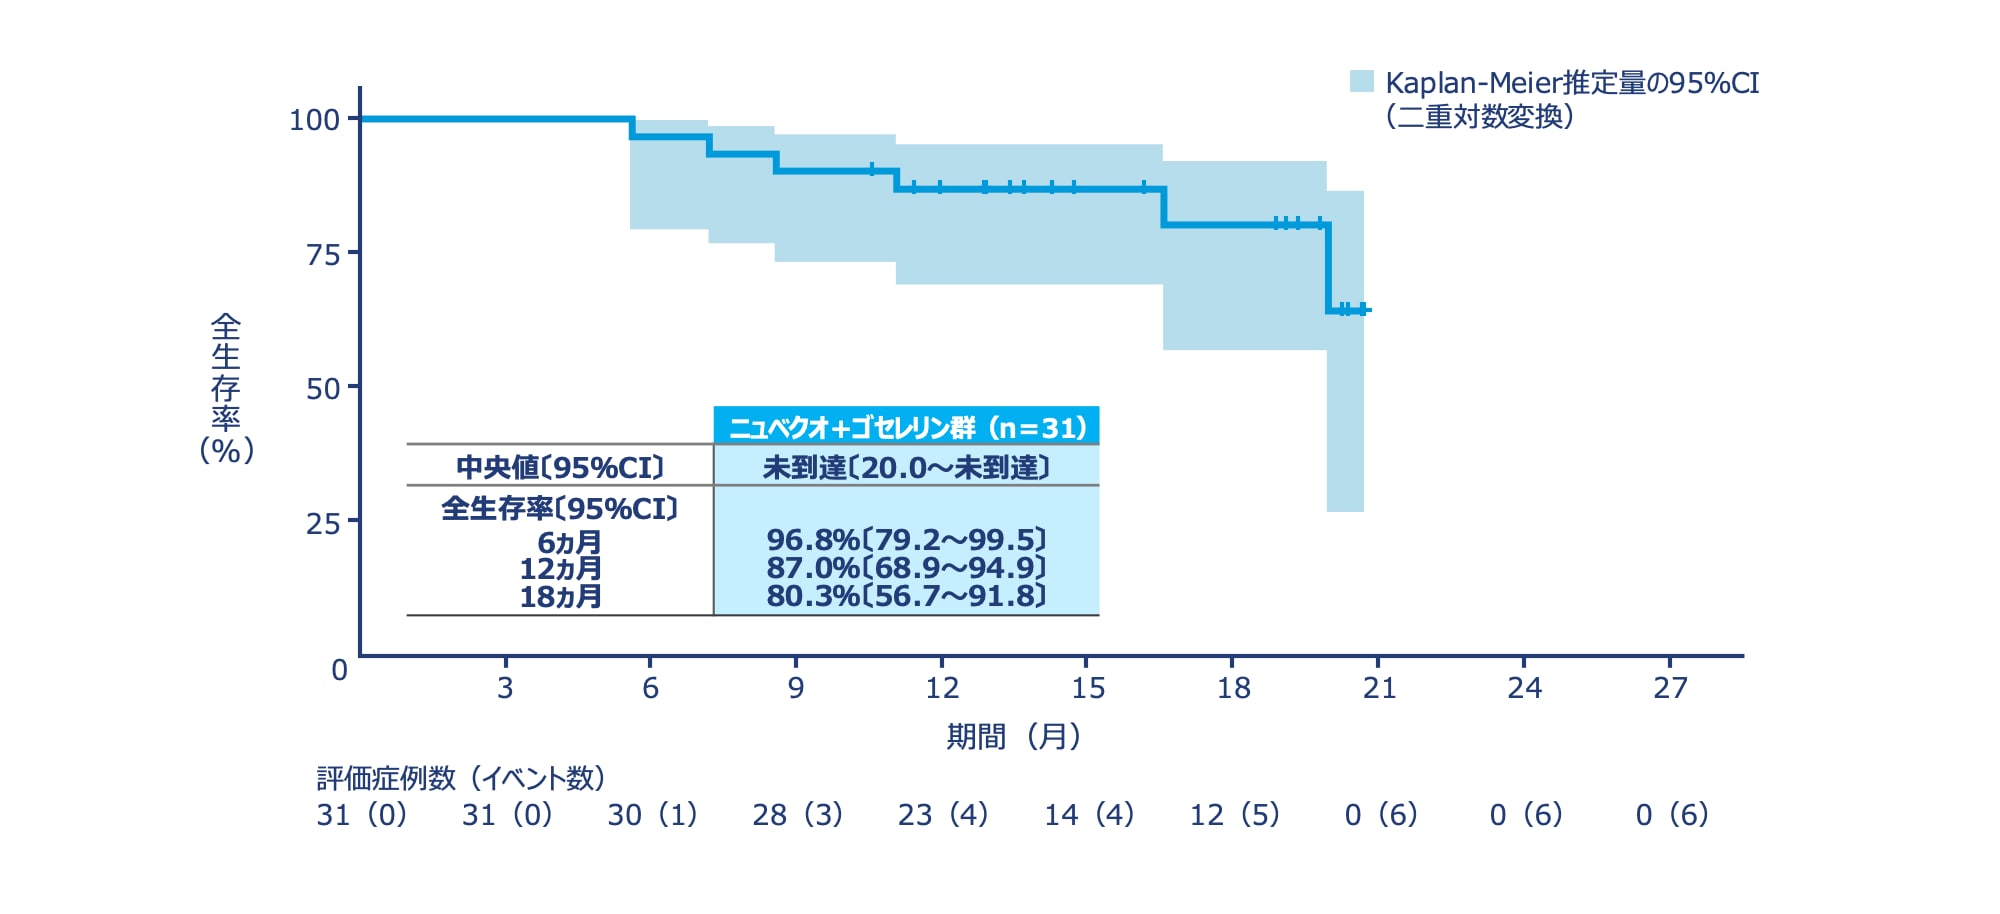
OS:本登録日(投与開始日)を起算日とし、あらゆる原因による死亡日までの期間と定義した。生存例では最終生存確認日をもって打ち切りとし(電話連絡による生存確認も可。ただし生存確認を行ったことを診療録等に記録すること)、追跡不能例では追跡不能となる以前で生存が確認されていた最終日をもって打ち切りとした。
データカットオフ:2024年8月9日
有害事象の概要[因果関係を問わない事象]
データカットオフ:2024年8月9日
安全性解析対象集団における有害事象は、下記のとおりであった
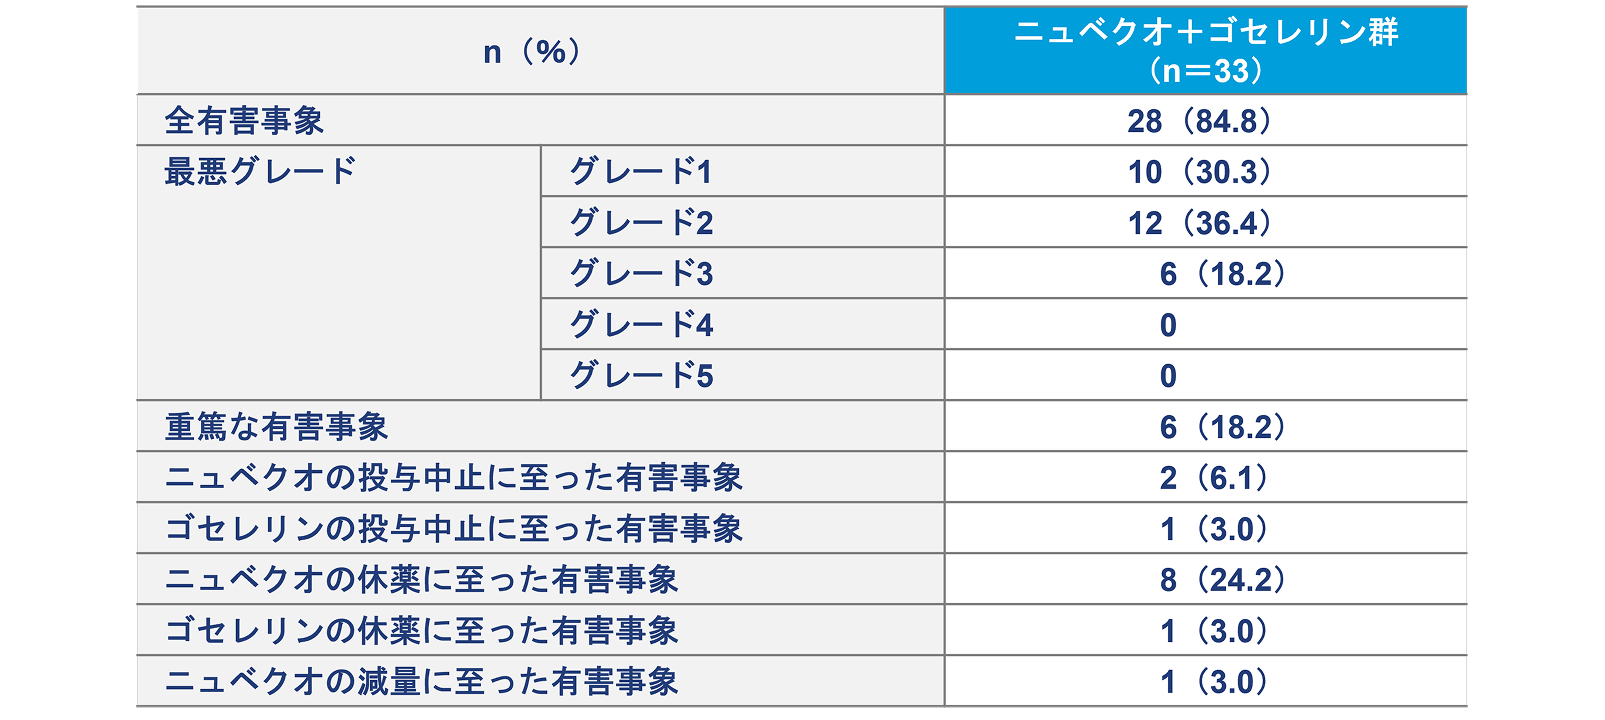
グレードはNCI-CTCAE Ver.5.0に準じる。
【有害事象による重篤例・中止例・休薬例・減量例の詳細】
重篤な有害事象:感染、播種性血管内凝固、過敏症、高カルシウム血症、顎骨壊死、発熱 各1例(3.0%)
ニュベクオの投与中止に至った有害事象:播種性血管内凝固、発熱、過敏症 各1例(3.0%)(重複あり)
ニュベクオの休薬に至った有害事象:発熱 2例(6.1%)、播種性血管内凝固、造影剤反応、過敏症、COVID-19、感染、アラニンアミノトランスフェラーゼ増加、アスパラギン酸アミノトランスフェラーゼ増加、尿中ブドウ糖陽性、好中球数減少 各1例(3.0%)(重複あり)
ニュベクオの減量に至った有害事象:好中球数減少 1例(3.0%)
主な有害事象(5%以上発現)[因果関係を問わない事象]
データカットオフ:2024年8月9日
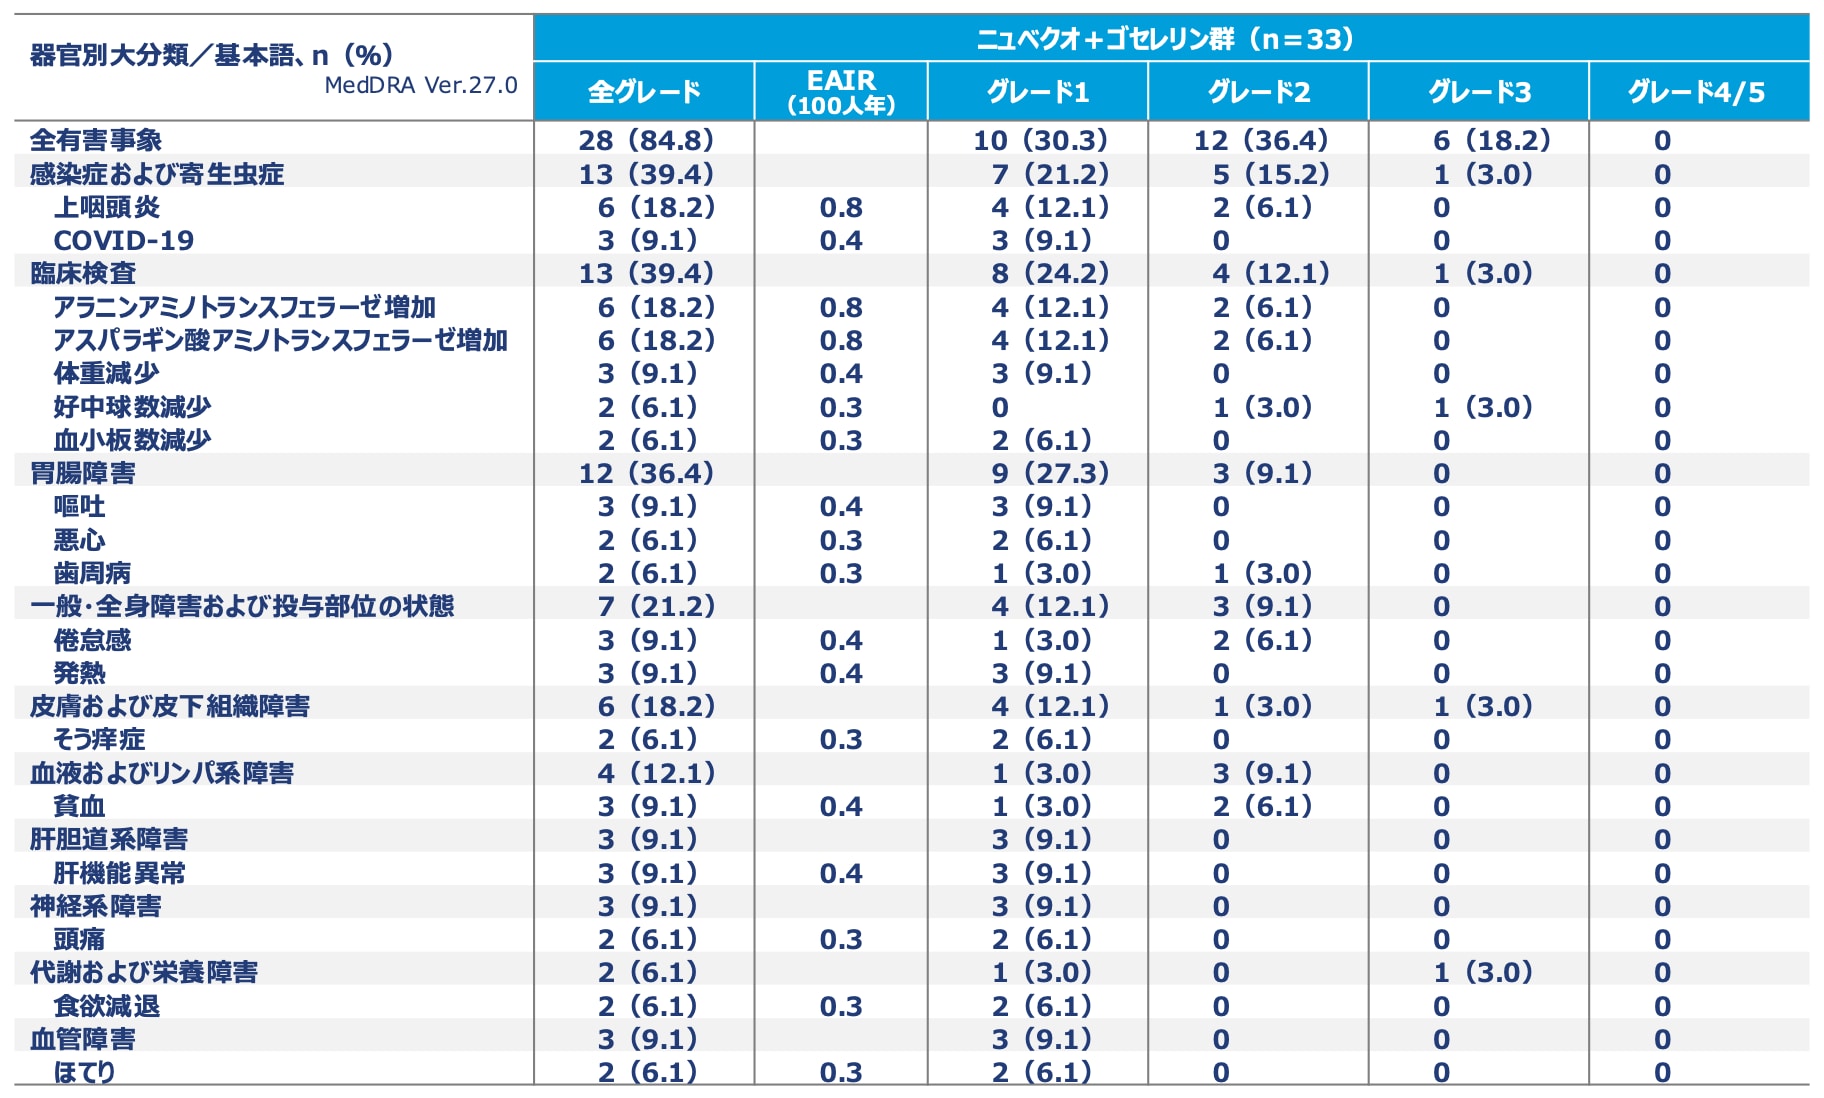
EAIR:曝露期間で調整した発現割合
グレードはNCI-CTCAE Ver.5.0に準じる。
注目すべき有害事象[因果関係を問わない事象]
データカットオフ:2024年8月9日
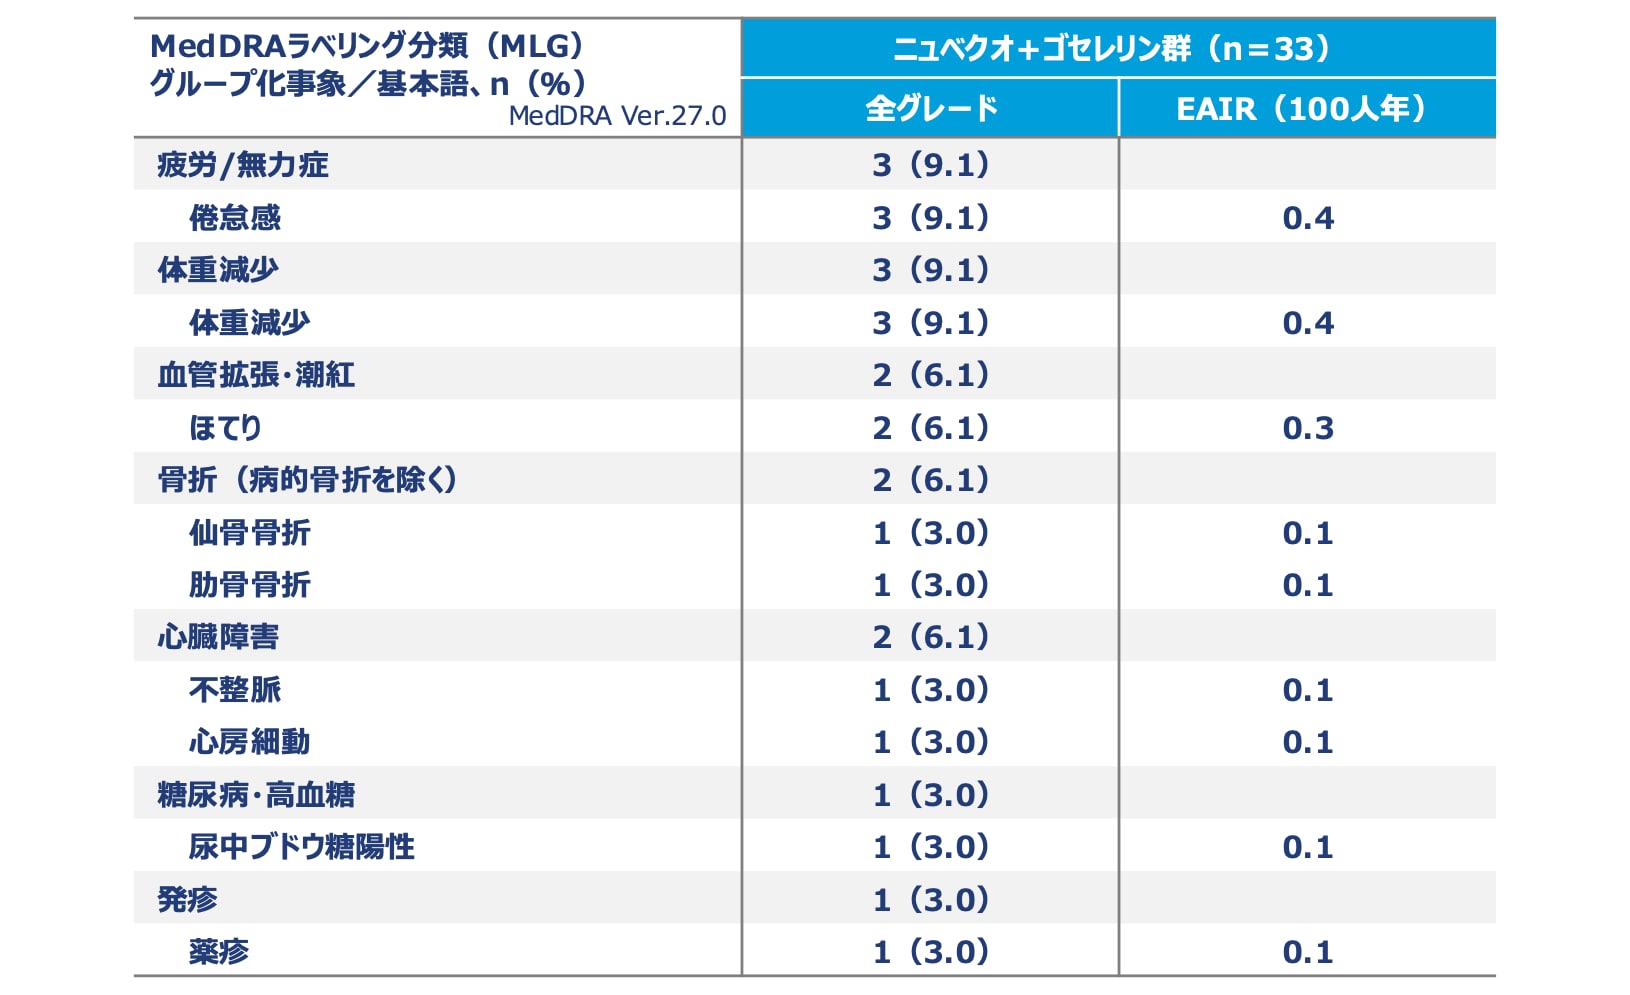
*:注目すべき有害事象は、ADTまたは抗アンドロゲン剤に関連する潜在的または既知のリスクである事象または疾患と定義した。ADTに関連する有害事象には、疲労/無力症、骨折、転倒、血管拡張/潮紅、乳房障害/女性化乳房、高血圧、糖尿病・高血糖および心臓障害、精神的機能障害、抑うつ気分障害、脳血管障害、体重減少が含まれ、抗アンドロゲン剤に関連する有害事象には、発疹および痙攣発作が含まれる。
EAIR:曝露期間で調整した発現割合
グレードはNCI-CTCAE Ver.5.0に準じる。
投与状況
少なくとも1回のニュベクオの用量調節を行った患者は9例(27.3%)であった
少なくとも1回のゴセレリンの用量調節を行った患者は3例(9.1%)であった
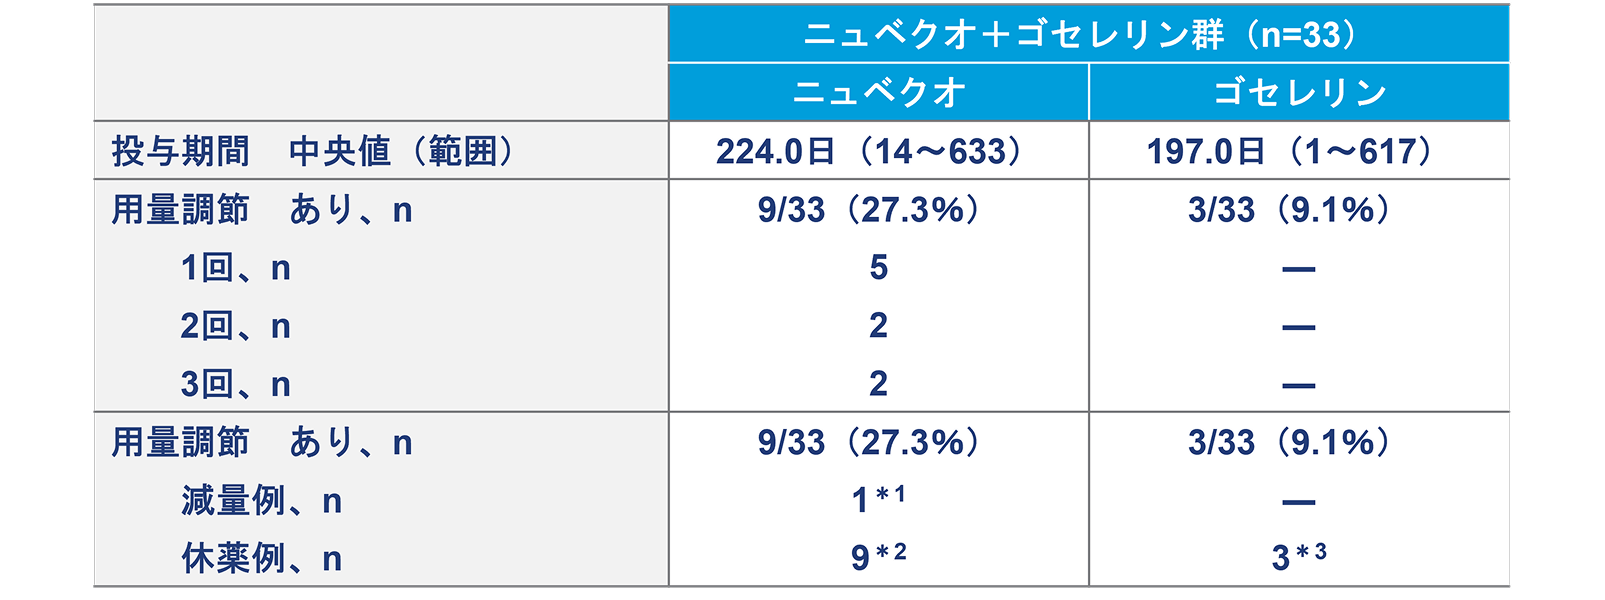
*1:休薬基準に該当し休薬をしたため
*2:医師判断8例、好中球数減少(<1,000/mm3)1例、300mgを1日2回服用中にグレード3以上の副作用が発現1例、その他2例(重複あり)
*3:医師判断、有害事象発現、その他 各1例
ニュベクオは、ゴセレリンとの併用にてAR陽性唾液腺癌*を適応症として初めて承認されたAR阻害薬です
*:アンドロゲン受容体陽性の根治切除不能な進行・再発の唾液腺癌
1. AR陽性唾液腺癌患者33例を対象としたDISCOVARY試験(併用群)における有効性の結果は以下のとおりでした(mFAS:31例)
中央判定により確定されたORRは、45.2%〔90%CI:29.7~61.3〕であり、90%CIの下限は閾値奏効率である15%を上回りました*1,2(主要評価項目、検証的解析結果)。
最良総合効果は、CRが3.2%、PRが41.9%、SDが19.4%、PDが32.3%、評価不能が3.2%であり、臨床的有用率は51.6%、病勢制御率は64.5%でした*2(副次評価項目)。
その他の副次評価項目
奏効期間中央値:18.2ヵ月〔95%CI:11.3~未到達〕*2
臨床的有用期間中央値:20.3ヵ月〔95%CI:13.1~未到達〕*2
PFS中央値:13.1ヵ月〔95%CI:2.0~未到達〕*2
OS中央値:未到達〔95%CI:20.0~未到達〕
2. DISCOVARY試験(併用群)における安全性の結果は以下のとおりでした
全グレードの有害事象(因果関係を問わない事象)発現率:84.8%
グレード3の有害事象発現率:18.2%(グレード4/5の報告はなし)
投与中止に至った有害事象:ニュベクオ6.1%、ゴセレリン3.0%
主な有害事象(発現率15%以上):上咽頭炎、ALT増加、AST増加 各18.2%
3. DISCOVARY試験(併用群)における減量・休薬の結果は以下のとおりでした
ニュベクオの減量・休薬を行った患者は27.3%、ゴセレリンの休薬を行った患者は9.1%でした。
*1:p<0.0001(正確な二項検定、閾値:15%、有意水準:片側0.05)
*2:RECIST Ver.1.1に基づく中央判定
バイエル薬品社内資料[アンドロゲン受容体陽性唾液腺癌患者を対象とした国内第Ⅱ相臨床試験(試験20260) ]承認時評価資料